Obowiązki producenta wyrobów medycznych: od projektu do nadzoru po sprzedaży
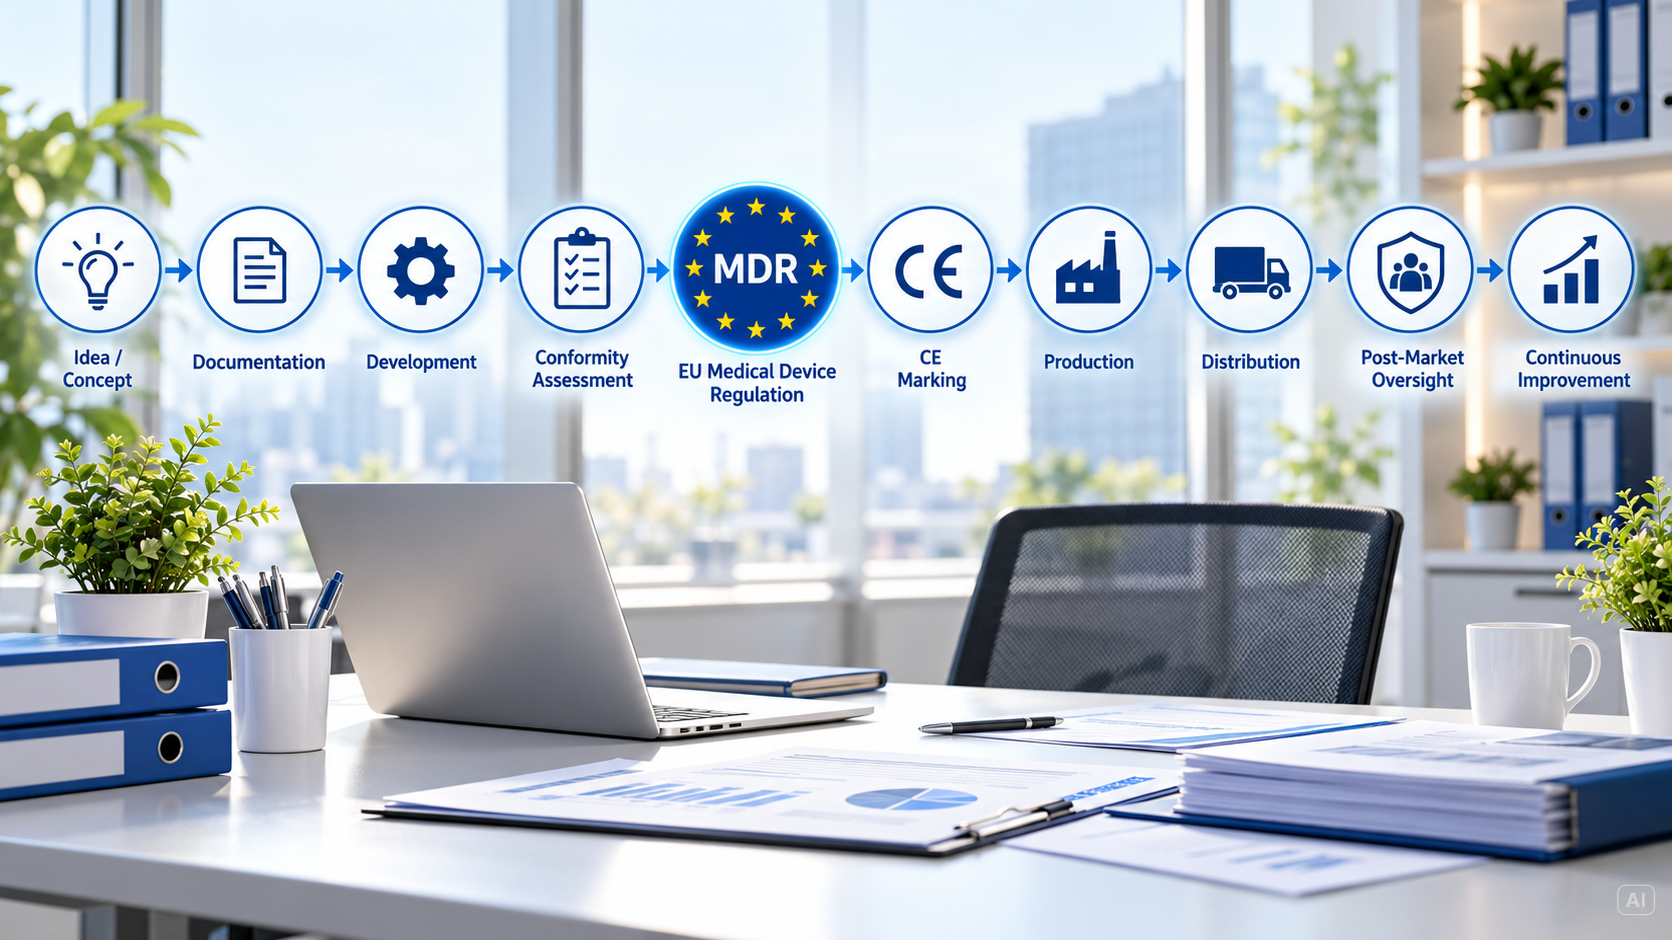
Producent odpowiada za zgodność wyrobu przez cały cykl jego życia. Wyjaśniamy obowiązki producenta wynikające z MDR, ich podział w organizacji oraz zasady dotyczące dokumentacji, incydentów i ciągłości dostaw.
Najważniejsze w skrócie
- Rola producenta wynika z definicji prawnej i sposobu wprowadzania wyrobu na rynek; własna fabryka nie jest warunkiem jej pełnienia.
- Art. 10 MDR wymaga między innymi QMS, zarządzania ryzykiem, oceny klinicznej i właściwej dokumentacji.
- PRRC wspiera nadzór nad zgodnością, ale jej wyznaczenie nie przenosi na nią całej odpowiedzialności producenta.
- Maksymalne terminy zgłoszeń poważnych incydentów wynoszą, zależnie od przypadku, 2, 10 albo 15 dni; zgłoszenie ma następować niezwłocznie.
- Art. 10a wprowadza obowiązek informowania o określonych przerwach lub zaprzestaniu dostaw, co do zasady z co najmniej sześciomiesięcznym wyprzedzeniem.
- W Polsce trzeba uwzględnić także ustawę o wyrobach medycznych i właściwe wymagania językowe.
W tym artykule
- Kto jest producentem w rozumieniu MDR?
- Jakie kroki należy wykonać przed wprowadzeniem wyrobu medycznego na rynek?
- Bezpieczeństwo, ryzyko i ocena kliniczna
- Dokumentacja, ocena zgodności i CE
- Jakie obowiązki obejmuje system zarządzania jakością?
- Kim jest PRRC i za co odpowiada?
- Jakie obowiązki ma producent po wprowadzeniu wyrobu do obrotu?
- PMS i aktualizowanie wiedzy o wyrobie
- Poważne incydenty i działania dotyczące bezpieczeństwa
- Jakie obowiązki dotyczą UDI i EUDAMED?
- Kiedy trzeba poinformować o przerwaniu dostaw?
- Jak długo przechowywać dokumenty i jakie zabezpieczenia zapewnić?
- Co dodatkowo sprawdzić przy sprzedaży w Polsce?
- Co to oznacza w praktyce dla całej firmy?
- Przykład hipotetyczny: informacja trafia do serwisu
- Jak Neximed wspiera prowadzenie działań?
- Lista kontrolna dla producenta
- Źródła i referencje
- Często zadawane pytania (FAQ)
Kto jest producentem w rozumieniu MDR?
Producentem jest osoba fizyczna lub prawna, która wytwarza albo całkowicie odtwarza wyrób lub zleca jego zaprojektowanie, wytworzenie bądź całkowite odtworzenie i oferuje go pod własnym imieniem i nazwiskiem, nazwą lub znakiem towarowym. Definicję zawiera art. 2 pkt 30 rozporządzenia (UE) 2017/745. 1
Firma może więc pełnić rolę producenta, mimo że projektowanie i produkcję wykonują podwykonawcy. Umowy pomiędzy tymi podmiotami powinny zapewniać dostęp do informacji i dowodów potrzebnych do wykazania zgodności. Samo zlecenie prac nie zwalnia z obowiązków związanych z tą rolą.
MDR przewiduje także przypadki przejęcia obowiązków producenta przez importera, dystrybutora lub inny podmiot. Art. 16 dotyczy między innymi udostępniania pod własną nazwą z określonym wyjątkiem umownym, zmiany przewidzianego zastosowania oraz modyfikacji mogącej wpływać na zgodność. Nie każda czynność wykonywana na gotowym wyrobie automatycznie wywołuje taki skutek, dlatego trzeba sprawdzić zakres przepisu i jego wyjątków. 1
Jakie kroki należy wykonać przed wprowadzeniem wyrobu medycznego na rynek?
Pierwszym krokiem jest określenie zastosowania produktu, jego kwalifikacji i klasy ryzyka. Dopiero na tej podstawie można wybrać właściwą procedurę oceny zgodności oraz zaplanować udział jednostki notyfikowanej. 1
Zalecany punkt kontrolny przed rozpoczęciem projektu obejmuje uzgodnienie wskazania, docelowego użytkownika, populacji pacjentów i deklarowanego działania. Te ustalenia powinny być spójne w projekcie, ocenie klinicznej, instrukcji oraz materiałach handlowych. Art. 7 MDR zakazuje między innymi deklarowania funkcji i właściwości, których wyrób nie posiada. 1
Bezpieczeństwo, ryzyko i ocena kliniczna
Producent ustala mające zastosowanie ogólne wymagania dotyczące bezpieczeństwa i działania z załącznika I. Potrzebuje dowodów, że jego wyrób spełnia te wymagania przy przewidzianym zastosowaniu. Zakres oceny klinicznej i potrzeba nowych badań zależą od konkretnego wyrobu.
Art. 10 ust. 1 wymaga zgodnego projektowania i wytwarzania. Ust. 2 nakłada obowiązek ustanowienia i utrzymywania systemu zarządzania ryzykiem, a ust. 3 dotyczy oceny klinicznej zgodnej z art. 61 i załącznikiem XIV, w tym obserwacji klinicznych po wprowadzeniu do obrotu, czyli PMCF (post-market clinical follow-up). 1
Dokumentacja, ocena zgodności i CE
Dla wyrobów innych niż wykonane na zamówienie art. 10 ust. 4 wymaga dokumentacji technicznej zgodnej z załącznikami II i III. Producent ma ją aktualizować. Dla wyrobów wykonanych na zamówienie właściwe są szczególne wymagania dokumentacyjne załącznika XIII. 1
Po wykazaniu zgodności w odpowiedniej procedurze producent sporządza deklarację zgodności UE i umieszcza oznakowanie CE. Ta zasada nie obejmuje w taki sam sposób wyrobów wykonanych na zamówienie ani wyrobów do badań klinicznych. Także udział jednostki notyfikowanej zależy od właściwej ścieżki, a nie od samego faktu bycia producentem. 1
Jakie obowiązki obejmuje system zarządzania jakością?
Art. 10 ust. 9 MDR wymaga od producentów wyrobów medycznych odpowiedniego QMS, czyli systemu zarządzania jakością, proporcjonalnego do klasy ryzyka i rodzaju wyrobu. System obejmuje strategię regulacyjną oraz procesy mające wpływ na zgodność. 1
Organizacja musi wyznaczyć odpowiedzialności między innymi w zakresie:
- nadzoru nad wymaganiami, dokumentacją i zmianami,
- kwalifikacji oraz kontroli dostawców i podwykonawców,
- projektowania, produkcji i zwolnienia wyrobu,
- zarządzania ryzykiem i oceną kliniczną,
- PMS, zgłaszania incydentów i komunikacji z właściwymi podmiotami,
- działań korygujących i zapobiegawczych oraz oceny ich skuteczności.
Warto, aby każdy obowiązek miał przypisaną osobę prowadzącą, zastępującą, termin i miejsce przechowywania dowodów realizacji. Taki podział ułatwia realizację zadań w ramach systemu, którego pełny zakres określa art. 10 ust. 9. Producent wybiera formę dokumentowania odpowiedzialności.
Kim jest PRRC i za co odpowiada?
PRRC to osoba odpowiedzialna za zgodność regulacyjną, z angielskiego person responsible for regulatory compliance. Art. 15 wymaga, aby producent miał w organizacji co najmniej jedną taką osobę z odpowiednią wiedzą i kwalifikacjami. Dla mikroprzedsiębiorstw i małych przedsiębiorstw przewidziano możliwość stałego i ciągłego dostępu do PRRC poza organizacją. 1 2
Do minimalnego zakresu jej zadań należy zapewnienie właściwego sprawdzania zgodności wyrobów przed zwolnieniem, sporządzenia i aktualności dokumentacji oraz deklaracji zgodności, a także realizacji obowiązków PMS i raportowania. Gdy zadania pełni kilka osób, ich zakresy odpowiedzialności muszą być określone na piśmie. 1
Wyznaczenie PRRC wymaga zapewnienia jej dostępu do danych i procesu podejmowania decyzji. Nie zwalnia kierownictwa z zapewnienia zasobów ani właścicieli procesów z wykonywania przypisanych czynności. Sam wpis nazwiska do procedury nie zapewni działania nadzoru.
Szczególny status legacy devices trzeba ocenić osobno. Wytyczne MDCG 2021-25 rev.1 nie zaliczają art. 15 do wymagań stosowanych do tych wyrobów na podstawie przepisów przejściowych. 8
Jakie obowiązki ma producent po wprowadzeniu wyrobu do obrotu?
PMS i aktualizowanie wiedzy o wyrobie
PMS, czyli nadzór po wprowadzeniu do obrotu, polega na aktywnym i systematycznym zbieraniu, rejestrowaniu i analizie odpowiednich danych o jakości, działaniu i bezpieczeństwie wyrobu. Art. 83 i 84 wymagają systemu i planu tego nadzoru. 1
Raportowanie zależy między innymi od klasy ryzyka wyrobu. Art. 85 przewiduje raport PMS dla klasy I, a art. 86 okresowy raport o bezpieczeństwie, czyli PSUR, dla klas IIa, IIb i III. Producent wykorzystuje wyniki nadzoru do aktualizowania oceny ryzyka, danych klinicznych i decyzji dotyczących wyrobu. Dla legacy devices zakres i stosowaną klasyfikację trzeba sprawdzić odrębnie.
Poważne incydenty i działania dotyczące bezpieczeństwa
Art. 87 określa zasady zgłaszania poważnych incydentów i zewnętrznych działań korygujących dotyczących bezpieczeństwa, czyli FSCA (field safety corrective action). Dla poważnych incydentów obowiązują różne maksymalne terminy, zależnie od okoliczności: 1 3
- przy poważnym zagrożeniu zdrowia publicznego: nie później niż 2 dni od powzięcia przez producenta wiedzy o zagrożeniu,
- przy zgonie lub nieprzewidzianym poważnym pogorszeniu stanu zdrowia: nie później niż 10 dni od powzięcia wiedzy o poważnym incydencie,
- w pozostałych przypadkach objętych ogólną zasadą: nie później niż 15 dni od powzięcia wiedzy o poważnym incydencie.
Zgłoszenie powinno nastąpić niezwłocznie, z uwzględnieniem przesłanek określonych w przepisie. Producent nie może czekać na zakończenie dochodzenia wewnętrznego, aby dopiero wtedy rozpocząć liczenie terminu. Wytyczne MDCG 2023-3 rev.2 wyjaśniają datę uzyskania wiedzy, sposób liczenia terminów i możliwość przekazania raportu początkowego uzupełnianego później. 3
Dlatego sygnał otrzymany przez serwis, handlowca albo recepcję powinien szybko trafić do osoby oceniającej obowiązek zgłoszenia. W procedurze warto ustalić także zastępstwo na czas jej nieobecności.
Jakie obowiązki dotyczą UDI i EUDAMED?
Art. 10 ust. 7 odsyła do systemu UDI oraz rejestracji z art. 29 i 31. Producent ustala, jakie wymagania identyfikacyjne i rejestracyjne dotyczą jego wyrobu. Nie należy utożsamiać wszystkich tych wymagań z samym umieszczeniem kodu na opakowaniu. 1
Od 28 maja 2026 r. obowiązkowe są moduły EUDAMED dotyczące rejestracji podmiotów, UDI i wyrobów, jednostek notyfikowanych i certyfikatów oraz nadzoru rynku. Ten ostatni służy właściwym organom i Komisji. Moduł vigilance i PMS nie jest na dzień weryfikacji uruchomiony jako obowiązkowy. 4
Dla istniejących wyrobów i danych certyfikatów przewidziano odrębne zasady przejściowe. Ich zastosowanie trzeba ustalić dla konkretnego portfolio. Brak obowiązkowego modułu vigilance nie wstrzymuje zgłaszania incydentów: należy korzystać z właściwej aktualnej ścieżki zgłoszenia.
Kiedy trzeba poinformować o przerwaniu dostaw?
Od 10 stycznia 2025 r. stosuje się art. 10a MDR. Obowiązek dotyczy przewidywanego przerwania lub zaprzestania dostaw wyrobu innego niż wykonany na zamówienie, jeżeli można racjonalnie przewidzieć poważną szkodę lub ryzyko takiej szkody dla pacjentów bądź zdrowia publicznego w co najmniej jednym państwie członkowskim. 5
Producent informuje właściwy organ państwa, w którym ma siedzibę on albo jego upoważniony przedstawiciel, oraz bezpośrednio zaopatrywane podmioty gospodarcze, instytucje zdrowia publicznego i pracowników ochrony zdrowia. Co do zasady informację należy przekazać co najmniej sześć miesięcy wcześniej. Przepis uwzględnia wyjątkowe okoliczności. 1 5
Nie każda zmiana planu dostaw wymaga takiego zgłoszenia. Producent powinien ocenić przesłanki i udokumentować wynik. Q&A Komisji w rewizji 2 z kwietnia 2026 r. pomaga przeprowadzić tę ocenę. Obowiązek może mieć znaczenie także wtedy, gdy przyczyną zaprzestania dostaw jest brak dalszej ścieżki regulacyjnej wyrobu legacy. 5
Jak długo przechowywać dokumenty i jakie zabezpieczenia zapewnić?
Art. 10 ust. 8 wymaga przechowywania dokumentacji technicznej, deklaracji zgodności UE i odpowiednich certyfikatów przez co najmniej 10 lat po wprowadzeniu ostatniego wyrobu objętego deklaracją do obrotu. Dla wyrobów do implantacji okres wynosi co najmniej 15 lat po wprowadzeniu ostatniego wyrobu do obrotu. 1
Nie należy więc automatycznie liczyć retencji od daty utworzenia pliku ani od dnia wystawienia certyfikatu. Producent powinien także zachować możliwość udostępnienia wymaganych dokumentów właściwemu organowi i współpracować przy działaniach dotyczących ryzyka (art. 10 ust. 14).
Art. 10 ust. 16 wymaga środków zapewniających wystarczające zabezpieczenie finansowe potencjalnej odpowiedzialności za wadliwy wyrób, proporcjonalne do klasy ryzyka, rodzaju wyrobu i wielkości przedsiębiorstwa. Przepisu nie należy upraszczać do jednej identycznej polisy i sumy ubezpieczenia obowiązkowej dla każdego producenta. 1
Co dodatkowo sprawdzić przy sprzedaży w Polsce?
Polską część oceny należy oprzeć także na ustawie z 7 kwietnia 2022 r. o wyrobach medycznych (metryka aktu ). Art. 12 MDR różnicuje wymagania językowe zależnie od użytkownika oraz rodzaju informacji. Dla wyrobów przeznaczonych dla laików zasadą są informacje w języku polskim, z wyjątkami przewidzianymi w przepisie. Dla użytkowników niebędących laikami dopuszczono w określonym zakresie język polski lub angielski, lecz informacje przeznaczone dla pacjenta wymagają odrębnego traktowania. 6
Przed zatwierdzeniem etykiety, instrukcji i interfejsu trzeba zatem sprawdzić konkretny przypadek. Stwierdzenie „w Polsce zawsze wystarczy angielski” prowadzi do zbyt szerokiego wniosku. Osobnego przeglądu wymagają przepisy o reklamie, które URPL omawia w aktualnych materiałach informacyjnych. 7
Co to oznacza w praktyce dla całej firmy?
Obowiązki warto rozłożyć na zdarzenia uruchamiające konkretne działania. Nowa wersja wyrobu wymaga innej ścieżki postępowania niż poważny incydent lub plan zakończenia dostaw. Dla każdej ścieżki firma może ustalić następujące kroki:
Obsługa zdarzenia wymagającego działania
- 01Rejestracja zdarzenia
Zarejestruj zdarzenie i datę uzyskania informacji.
- 02Zakres i konfiguracja
Wskaż wyrób, konfigurację i zakres, którego dotyczy.
- 03Ocena obowiązków
Oceń bezpieczeństwo oraz właściwe obowiązki regulacyjne.
- 04Zadania i terminy
Przypisz zadania, terminy, zastępstwa i potrzebne zatwierdzenia.
- 05Dowody wykonania
Zgromadź dowody wykonania, komunikacji i aktualizacji dokumentów.
- 06Ocena wyniku
Sprawdź wynik i potrzebę dalszych działań.
To propozycja organizacji pracy. W konkretnej sprawie terminy i kolejność muszą respektować wymagania prawa, w szczególności pilność działań dotyczących bezpieczeństwa.
Przykład hipotetyczny: informacja trafia do serwisu
Przykład praktyczny
- Sytuacja
Pracownik serwisu otrzymuje informację o awarii, która mogła doprowadzić do poważnej szkody.
- Problem
Nie ma jeszcze pełnej dokumentacji zdarzenia.
- Podejście
Zamiast czekać na zamknięcie naprawy, przekazuje dostępne dane osobie odpowiedzialnej za ocenę zdarzeń niepożądanych.
Zespół ocenia zdarzenie, dokumentuje datę uzyskania wiedzy i ustala obowiązek oraz termin zgłoszenia. Jeżeli potrzebne są dalsze informacje, prowadzi ich zbieranie równolegle z wymaganą komunikacją.
- Wniosek
Procedura serwisowa powinna umożliwić taki obieg także wtedy, gdy ostatecznej przyczyny awarii jeszcze nie ustalono. [3]
Jak Neximed wspiera prowadzenie działań?
Moduł CAPA w Neximed pozwala prowadzić analizę przyczyn, przypisać działania z terminami realizacji, dołączyć dowody wykonania i ocenić skuteczność. Szkolenia obejmują plan, rejestr i ocenę efektywności szkoleń potrzebnych do wykonywania procedur.
Te narzędzia wspierają zadania wewnętrzne. Ocena obowiązku zgłoszenia, przekazanie go właściwemu organowi i potwierdzenie zgodności wyrobu pozostają odpowiedzialnością producenta. Rozmowę o wdrożeniu warto oprzeć na rzeczywistym przebiegu tych zadań.
Połącz działania CAPA i szkolenia
Omów sposób prowadzenia wewnętrznych zadań i dowodów w procesach producenta.
Lista kontrolna dla producenta
Lista kontrolna dla producenta
- Czy rola producenta i zakres podwykonawstwa są jednoznaczne?
- Czy ustalono zastosowanie, klasę i procedurę oceny zgodności każdego wyrobu?
- Czy dowody dotyczą aktualnej konfiguracji produktu?
- Czy QMS obejmuje wszystkie właściwe obszary art. 10 ust. 9?
- Czy PRRC ma właściwe kwalifikacje, zakres zadań i dostęp do informacji?
- Czy każdy dział zna ścieżkę przekazania sygnału o potencjalnym incydencie?
- Czy terminy zgłoszeń uwzględniają datę uzyskania wiedzy i wymaganie niezwłocznego działania?
- Czy procedura zakończenia dostaw obejmuje ocenę art. 10a?
- Czy wymagania językowe zostały właściwie ustalone?
Stan weryfikacji: 15 października 2026 r. Materiał edukacyjny dotyczący MDR i wskazanych przepisów polskich. Nie jest kompletną analizą obowiązków konkretnego producenta ani wyrobu.
Źródła i referencje
- 01
- 02
- 03
- 04
- 05
- 06
- 07
- 08
Materiał ma charakter informacyjny i nie zastępuje indywidualnej analizy regulacyjnej ani prawnej. Przed zastosowaniem należy uwzględnić aktualne brzmienie przepisów, właściwe wytyczne i specyfikę wyrobu.
Często zadawane pytania (FAQ)
Czy producent musi mieć własny zakład produkcyjny?
Czy PRRC może być osobą spoza firmy?
Czy na zgłoszenie incydentu zawsze jest 15 dni?
Czy zakończenie sprzedaży usuwa obowiązki producenta?
Czy brak obowiązkowego modułu vigilance w EUDAMED zwalnia ze zgłoszeń?
Czy 10 lat retencji liczy się od wystawienia deklaracji?
Zespół NexiMed zajmujący się systemami zarządzania jakością i zgodnością regulacyjną u producentów wyrobów medycznych.