Co to jest MDR i jakie wymagania wprowadza dla producentów wyrobów medycznych?
MDR określa zasady wprowadzania wyrobów medycznych na rynek Unii Europejskiej i nadzoru nad nimi. Wyjaśniamy, czego wymaga od producenta oraz jak przekłada się na projektowanie, produkcję i pracę po rozpoczęciu sprzedaży.
Najważniejsze w skrócie
- MDR to rozporządzenie (UE) 2017/745, stosowane zasadniczo od 26 maja 2021 r.
- Producent odpowiada za zgodność wyrobu przez cały jego cykl życia, także gdy zleca projektowanie lub produkcję innym firmom.
- Zakres udziału jednostki notyfikowanej zależy od wyrobu i właściwej procedury oceny zgodności.
- System zarządzania jakością, dokumentacja techniczna, zarządzanie ryzykiem i ocena kliniczna muszą pozostawać spójne.
- Certyfikat ISO 13485 nie zastępuje oceny zgodności z MDR.
W tym artykule
- Czym jest MDR?
- Jakie produkty obejmuje rozporządzenie?
- Czego MDR wymaga od producenta?
- Zgodny projekt i kontrolowana produkcja
- System zarządzania jakością
- Dokumentacja techniczna i dane kliniczne
- Ocena zgodności i oznakowanie CE
- Co zmienia się po rozpoczęciu sprzedaży?
- MDR, ISO 13485 i wytyczne MDCG: co je odróżnia?
- Co to oznacza w praktyce?
- Przykład hipotetyczny: nowy dostawca materiału
- Gdzie najłatwiej stracić spójność?
- Jak Neximed wspiera organizację pracy?
- Od czego zacząć przegląd gotowości?
- Źródła i referencje
- Często zadawane pytania (FAQ)
Czym jest MDR?
MDR, od angielskiego Medical Devices Regulation, to rozporządzenie Parlamentu Europejskiego i Rady (UE) 2017/745 w sprawie wyrobów medycznych. Zastąpiło dyrektywę 93/42/EWG, znaną jako MDD, oraz dyrektywę 90/385/EWG dotyczącą aktywnych wyrobów medycznych do implantacji, czyli AIMDD. Zasadniczą datą rozpoczęcia stosowania MDR jest 26 maja 2021 r. Dla określonych wyrobów przewidziano warunkowe przepisy przejściowe. 1 2
MDR jest bezpośrednio stosowanym prawem UE. Nie należy utożsamiać go z wytycznymi MDCG (Medical Device Coordination Group), które pełnią funkcję pomocniczą wobec rozporządzenia – służą interpretacji jego przepisów oraz wyjaśnianiu sposobu ich stosowania w praktyce. Choć wytyczne MDCG nie mają prawnie wiążącego charakteru, są powszechnie uznawane i wykorzystywane jako istotny punkt odniesienia przy stosowaniu wymagań MDR. 3
Rozporządzenie reguluje wprowadzanie do obrotu, udostępnianie i wprowadzanie do używania wyrobów objętych jego zakresem. Dotyczy również ich badań klinicznych. Punktem wyjścia jest ustalenie, czy konkretny produkt podlega właśnie MDR.
Jakie produkty obejmuje rozporządzenie?
O kwalifikacji jako wyrób medyczny decyduje między innymi przewidziane zastosowanie określone przez producenta oraz zasadniczy sposób działania produktu. Wyrobem może być instrument, aparat, implant, materiał lub oprogramowanie służące do określonych celów medycznych. Definicję zawiera art. 2 pkt 1 MDR. 1
Sama obecność produktu w szpitalu nie wystarcza do uznania go za wyrób medyczny. Przykładowo oprogramowanie służące do organizacji pracy szpitala podlega innym przepisom i wymaga innej analizy niż oprogramowanie dostarczające informacji wykorzystywanych w decyzjach diagnostycznych. Producent powinien ustalić funkcję produktu i zakres swoich deklaracji przed wyborem ścieżki regulacyjnej. 1 4
Trzeba też rozróżnić dwa akty:
- MDR 2017/745 obejmuje wyroby medyczne i wyposażenie w swoim zakresie, a także określone grupy produktów bez przewidzianego zastosowania medycznego wymienione w załączniku XVI.
- IVDR 2017/746 jest odrębnym rozporządzeniem dotyczącym wyrobów medycznych do diagnostyki in vitro.
Czego MDR wymaga od producenta?
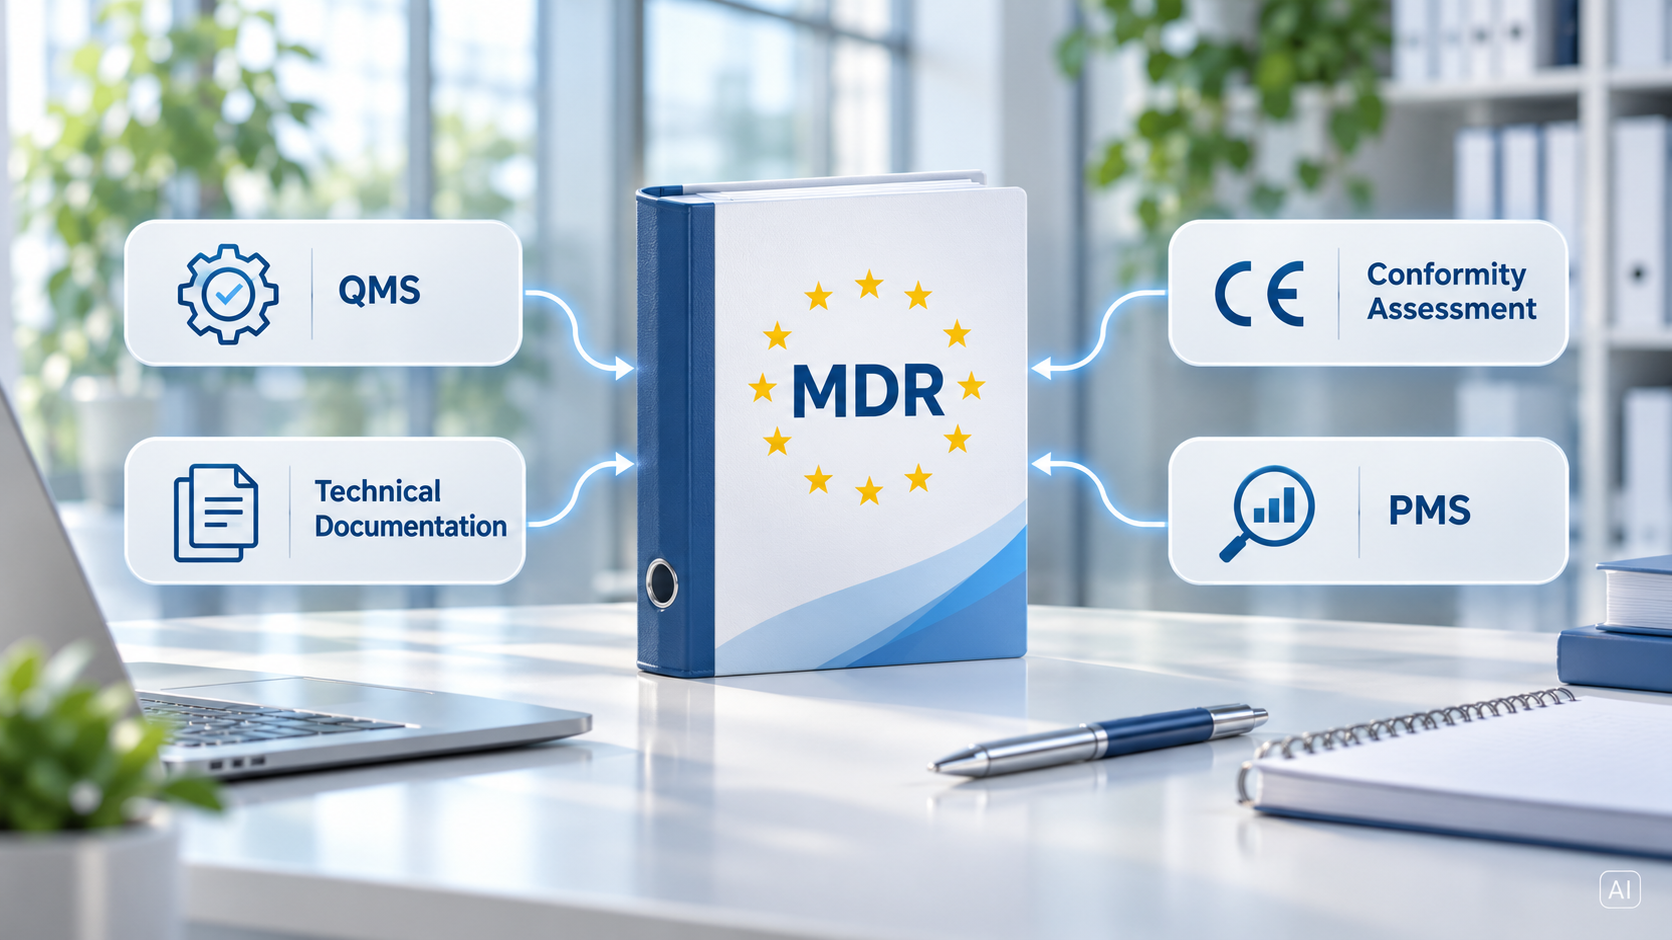
Art. 10 MDR określa ogólne obowiązki producentów, które są następnie uszczegóławiane w kolejnych przepisach rozporządzenia oraz jego załącznikach, odnoszących się do poszczególnych obszarów działalności. W praktyce oznacza to, że organizacja musi uwzględnić wymagania MDR w wielu obszarach swojej działalności, które pozostają ze sobą ściśle powiązane”1
Zgodny projekt i kontrolowana produkcja
Producent ma zapewnić, że wyrób został zaprojektowany i wytworzony zgodnie z MDR. Powinien ustalić mające zastosowanie ogólne wymagania dotyczące bezpieczeństwa i działania wymienione w Załączniku I MDR oraz zgromadzić dowody ich spełnienia. Zakres dowodów zależy od właściwości i zastosowania wyrobu. 1
W przypadku wprowadzenia zmian w wyrobie, jego materiałach lub procesie produkcji producent powinien ocenić ich potencjalny wpływ na bezpieczeństwo i jakość wyrobu oraz jego zgodność z wymaganiami MDR. Przeprowadzona ocena powinna mieć udokumentowane uzasadnienie, stanowiące podstawę do podjęcia decyzji o możliwości wdrożenia danej zmiany.
System zarządzania jakością
Art. 10 ust. 9 wymaga od producentów wyrobów ustanowienia i utrzymywania systemu zarządzania jakością, po angielsku Quality Management System, w skrócie QMS. System ma zapewniać zgodność z rozporządzeniem w sposób proporcjonalny do klasy ryzyka i rodzaju wyrobu. 1
Zakres obejmuje między innymi odpowiedzialność kierownictwa, zasoby, nadzór nad dostawcami, realizację wyrobu, zarządzanie ryzykiem, ocenę kliniczną, nadzór po wprowadzeniu do obrotu oraz działania korygujące i zapobiegawcze. Wdrożenie wymagań MDR jest zadaniem obejmującym całą organizację i wymaga zaangażowania różnych działów przedsiębiorstwa, a nie wyłącznie osób odpowiedzialnych za zarządzanie jakością czy sprawy regulacyjne.
Dokumentacja techniczna i dane kliniczne
Dla wyrobów innych niż wykonane na zamówienie producent sporządza i aktualizuje dokumentację techniczną według załączników II i III. Dokumentacja powinna umożliwiać ocenę zgodności wyrobu. Obejmuje między innymi jego opis, informacje o projektowaniu i wytwarzaniu, analizę ryzyka oraz dowody weryfikacji i walidacji. 1
Ocena kliniczna jest procesem systematycznego gromadzenia i oceny danych służących potwierdzeniu bezpieczeństwa i działania wyrobu. Obowiązek jej przeprowadzenia nie oznacza, że dla każdego wyrobu trzeba wykonać nowe badanie kliniczne z udziałem ludzi. Sposób uzyskania wystarczających dowodów należy ustalić dla konkretnego przypadku, zgodnie z art. 61 i załącznikiem XIV. 1 4
Ocena zgodności i oznakowanie CE
Producent dobiera procedurę oceny zgodności do wyrobu. Zależnie od klasy i szczególnych cech potrzebny może być udział jednostki notyfikowanej, czyli wyznaczonej jednostki oceniającej zgodność. W przypadku wyrobów medycznych klasy I, z wyjątkiem wyrobów sterylnych, posiadających funkcję pomiarową oraz narzędzi chirurgicznych wielokrotnego użytku, producent może samodzielnie przeprowadzić ocenę zgodności, bez udziału jednostki notyfikowanej. 4
Po zakończeniu procedury oceny zgodności i potwierdzeniu spełnienia wymagań MDR producent sporządza deklarację zgodności UE oraz umieszcza na wyrobie oznakowanie CE. W przypadku wyrobów wykonanych na zamówienie oraz wyrobów przeznaczonych do badań klinicznych zastosowanie mają odrębne procedury i wymagania.1 4
Co zmienia się po rozpoczęciu sprzedaży?
Producent jest zobowiązany do prowadzenia nadzoru po wprowadzeniu do obrotu, czyli PMS (post-market surveillance). Ma on służyć aktywnemu i systematycznemu zbieraniu oraz analizie doświadczeń dotyczących wyrobu. Wyniki zasilają między innymi ocenę ryzyka, ocenę kliniczną i decyzje o działaniach korygujących. 1 4
Nadzór po wprowadzeniu wyrobu do obrotu (PMS) nie ogranicza się wyłącznie do analizy reklamacji, lecz obejmuje gromadzenie i ocenę różnych informacji dotyczących bezpieczeństwa oraz działania wyrobu. Producent musi również zapewnić odpowiednie mechanizmy identyfikacji, oceny i zgłaszania poważnych incydentów, a także podejmowania zewnętrznych działań korygujących dotyczących bezpieczeństwa. Dlatego procedura obsługi reklamacji powinna umożliwiać sprawne rozpoznanie sytuacji wymagających podjęcia dalszych działań zgodnie z wymaganiami MDR. 5
MDR przewiduje także identyfikację i identyfikowalność wyrobów. W odpowiednim zakresie stosuje się system UDI, czyli niepowtarzalnych kodów identyfikacyjnych wyrobów, oraz rejestrację w EUDAMED. Od 28 maja 2026 r. obowiązkowe są pierwsze cztery moduły tej bazy. Rejestracja danych istniejących wyrobów ma własne przepisy przejściowe, więc daty uruchomienia obowiązku nie należy utożsamiać z jednym terminem dla całego portfolio. 6
MDR, ISO 13485 i wytyczne MDCG: co je odróżnia?
Każde z tych źródeł pełni inną funkcję:
- MDR określa obowiązki prawne producenta.
- ISO 13485 określa wymagania dotyczące systemu zarządzania jakością w sektorze wyrobów medycznych. Jej stosowanie nie jest jednak obowiązkowe dla wszystkich producentów wyrobów medycznych, a sama norma nie nakłada na organizacje wymogu uzyskania certyfikatu potwierdzającego zgodność z jej wymaganiami.
- Dokumenty MDCG pomagają interpretować i stosować przepisy, ale nie mają mocy prawnej. 1 3 7 8
Certyfikat ISO 13485 dotyczy systemu zarządzania w określonym zakresie. Producent nadal musi wykazać zgodność konkretnego wyrobu, w tym przedstawić właściwe dowody techniczne i kliniczne.
Co to oznacza w praktyce?
Pracę nad wdrożeniem można uporządkować, przypisując każdemu wymaganiu właściciela procesu i dowód wykonania. MDR nie narzuca jednego szablonu takiej mapy.
Praktyczny przegląd wymagań MDR
- 01Zastosowanie i kwalifikacja
Ustal przewidziane zastosowanie i kwalifikację produktu.
- 02Klasa i procedura
Uzasadnij klasę ryzyka i wybierz procedurę oceny zgodności.
- 03Wymagania i dowody
Przypisz mające zastosowanie wymagania do badań, dokumentów i procesów.
- 04Aktualność wersji
Upewnij się, że posiadane dowody potwierdzają zgodność aktualnej wersji wyrobu
- 05Zwolnienie i rejestracja
Przygotuj zwolnienie wyrobu oraz wymagane oznakowanie i rejestracje.
- 06Dane po sprzedaży
Zaplanuj zbieranie danych po sprzedaży i reakcję na nowe informacje.
Przykład hipotetyczny: nowy dostawca materiału
Przykład praktyczny
- Sytuacja
Producent zamierza zmienić dostawcę materiału mającego kontakt z pacjentem.
- Problem
Dział zakupów otrzymuje korzystniejszą ofertę od innego dostawcy, ale dotychczasowe dowody bezpieczeństwa dotyczą poprzedniej specyfikacji.
- Podejście
Przed wdrożeniem zmiany firma ocenia jej wpływ na wyrób, ryzyko, dokumentację i potrzebę dodatkowych badań. Jeśli wyrób korzysta z przepisów przejściowych, osobno analizuje, czy zmiana jest znacząca w rozumieniu art. 120.
- Wniosek
Po zakończeniu oceny podejmuje decyzję o nowych warunkach zakupu i produkcji. Ten scenariusz pokazuje możliwy obieg pracy; dopuszczalność zmiany zależy od wyniku analizy.
Gdzie najłatwiej stracić spójność?
Ryzyko błędu rośnie, gdy zespoły pracują na różnych wersjach opisu wyrobu. Dokumentacja techniczna może dotyczyć poprzedniej konfiguracji, materiały handlowe deklarować szersze zastosowanie, a procedura produkcyjna uwzględniać już nowy komponent.
Przy przeglądzie warto wybrać jedną zmianę i prześledzić jej historię: decyzję, ocenę wpływu, dowody, zatwierdzenie i szkolenie osób wykonujących pracę. Taki przegląd ujawnia braki, których nie pokaże sama lista istniejących procedur.
Jak Neximed wspiera organizację pracy?
W odpowiedzi na wyzwania związane ze spełnianiem wymagań MDR i ISO 13485 platforma Neximed oferuje rozwiązania wspierające producentów wyrobów medycznych w organizacji i nadzorowaniu procesów związanych z jakością i zgodnością regulacyjną. Należą do nich m.in. moduł Szkoleń, umożliwiający zarządzanie szkoleniami i ocenę ich efektywności, moduł CAPA, wspierający prowadzenie działań korygujących i zapobiegawczych – od analizy przyczyn po ocenę skuteczności – oraz moduł Zarządzania wyrobem, w którym gromadzona i uporządkowana jest dokumentacja techniczna wyrobu.
Odpowiedzialność za kwalifikację wyrobu, interpretację wymagań i decyzję o jego zgodności pozostaje po stronie producenta.
Omów organizację procesów jakościowych
Zakres wsparcia można omówić podczas rozmowy o procesach jakościowych.
Od czego zacząć przegląd gotowości?
Pytania do przeglądu gotowości
- Czy przewidziane zastosowanie jest spójne w dokumentacji, instrukcji i materiałach sprzedażowych?
- Czy firma ma uzasadnienie klasyfikacji wyrobu?
- Czy wybrano właściwą procedurę oceny zgodności?
- Czy dowody techniczne i kliniczne dotyczą aktualnej wersji wyrobu?
- Czy QMS obejmuje obowiązki z art. 10 ust. 9 MDR?
- Czy pracownicy wiedzą, komu przekazać informację o potencjalnym poważnym incydencie?
- Czy ustalono właściwe obowiązki związane z oznakowaniem kodami UDI?
- Czy status wyrobu w okresie przejściowym został odrębnie udokumentowany?
Stan weryfikacji: 15 października 2026 r. Materiał edukacyjny dotyczący rynku UE. Ocena konkretnego wyrobu wymaga uwzględnienia jego zastosowania, dokumentacji i właściwych przepisów.
Źródła i referencje
- 01
- 02
- 03
- 04
- 05
- 06
- 07
- 08
Materiał ma charakter informacyjny i nie zastępuje indywidualnej analizy regulacyjnej ani prawnej. Przed zastosowaniem należy uwzględnić aktualne brzmienie przepisów, właściwe wytyczne i specyfikę wyrobu.
Często zadawane pytania (FAQ)
Czy MDR dotyczy tylko producentów z siedzibą w UE?
Czy mała firma może pominąć system zarządzania jakością?
Czy certyfikat ISO 13485 wystarcza do wprowadzenia wyrobu na rynek?
Czy każdy wyrób wymaga nowego badania klinicznego?
Czy okres przejściowy oznacza możliwość rozpoczęcia nowego projektu według MDD?
Zespół NexiMed zajmujący się systemami zarządzania jakością i zgodnością regulacyjną u producentów wyrobów medycznych.
Zobacz także
 Zarządzanie jakością
Klasyfikacja wyrobów medycznych: czym jest i po co się ją stosuje?
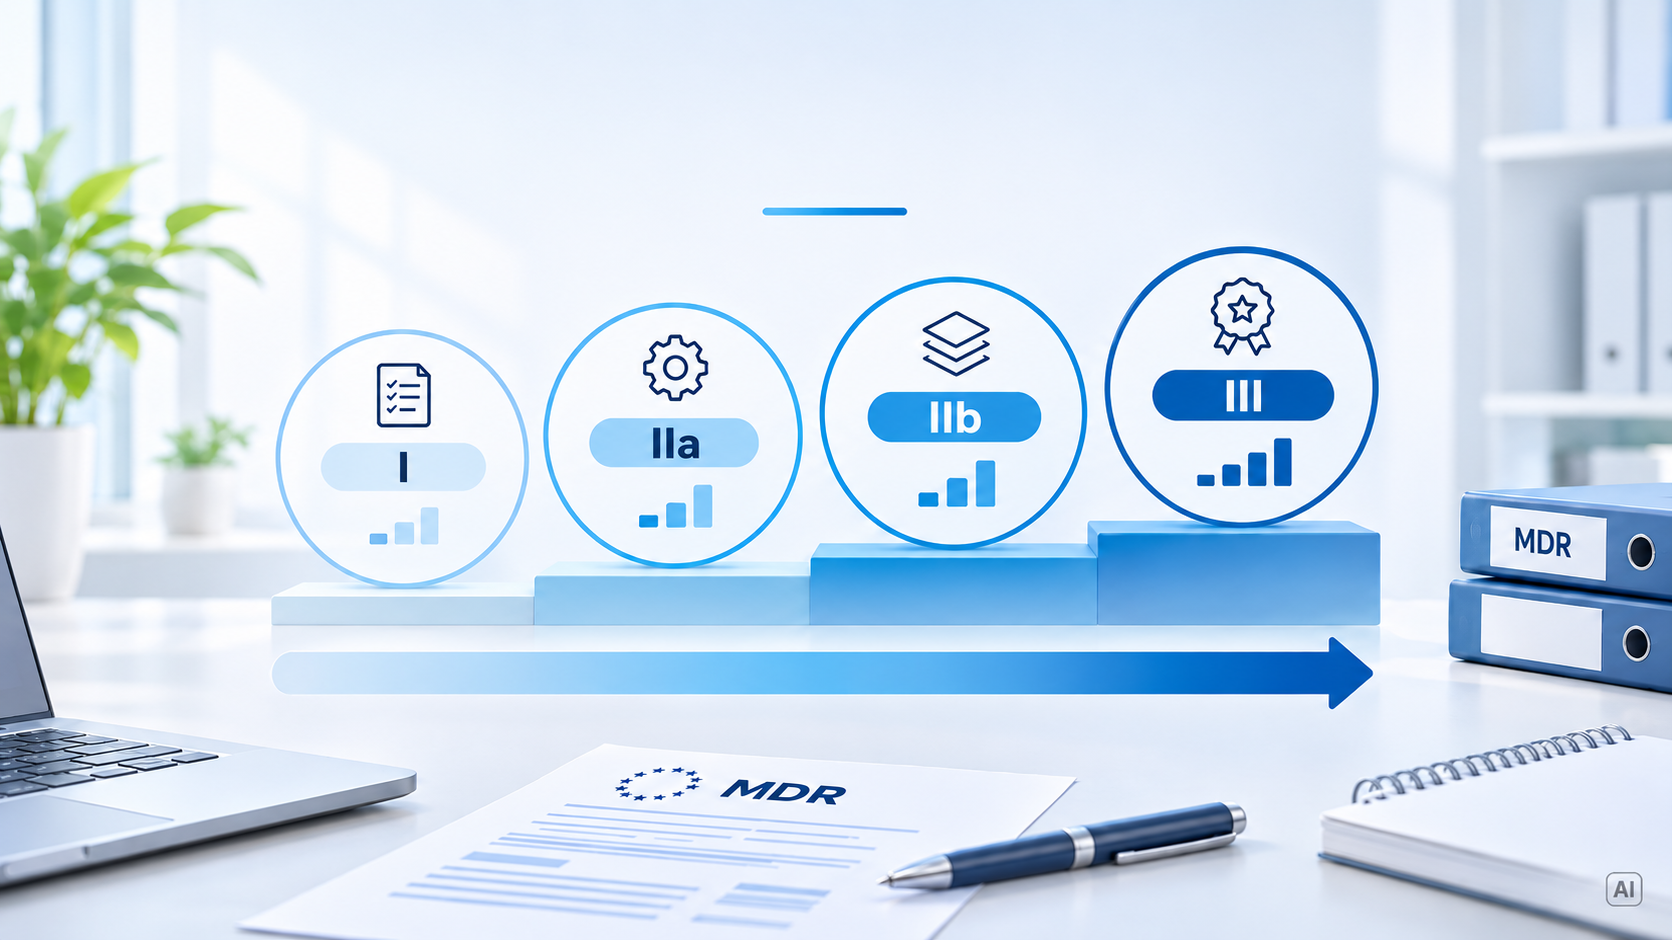
Klasa wyrobu wpływa na procedurę oceny zgodności i część obowiązków po wprowadzeniu do obrotu. Wyjaśniamy, jak ustalić ją według MDR oraz dlaczego podobny wygląd dwóch produktów nie wystarcza do przypisania im tej samej klasy.
 Zarządzanie jakością
Okresy przejściowe: jak wygląda przejście z MDD na MDR?
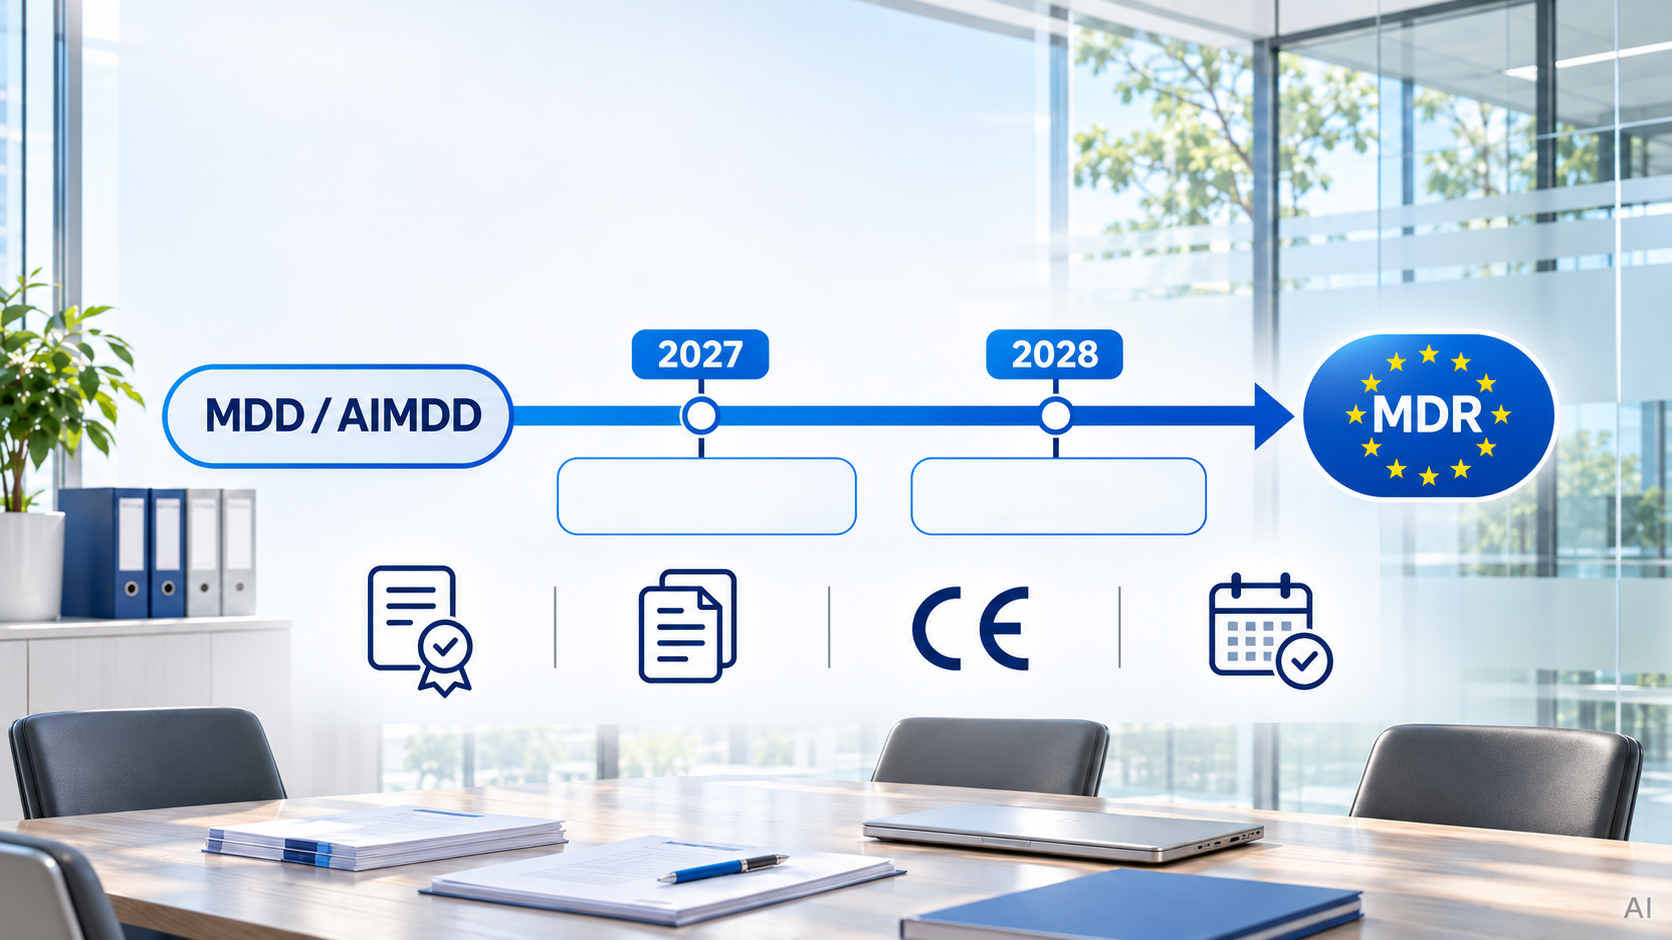
Wybrane wyroby zgodne z MDD mogą korzystać z warunkowych okresów przejściowych do końca 2027 albo 2028 r. Wyjaśniamy, kogo dotyczą te terminy i jakie działania powinno się podjąć już dziś.
 Zarządzanie jakością
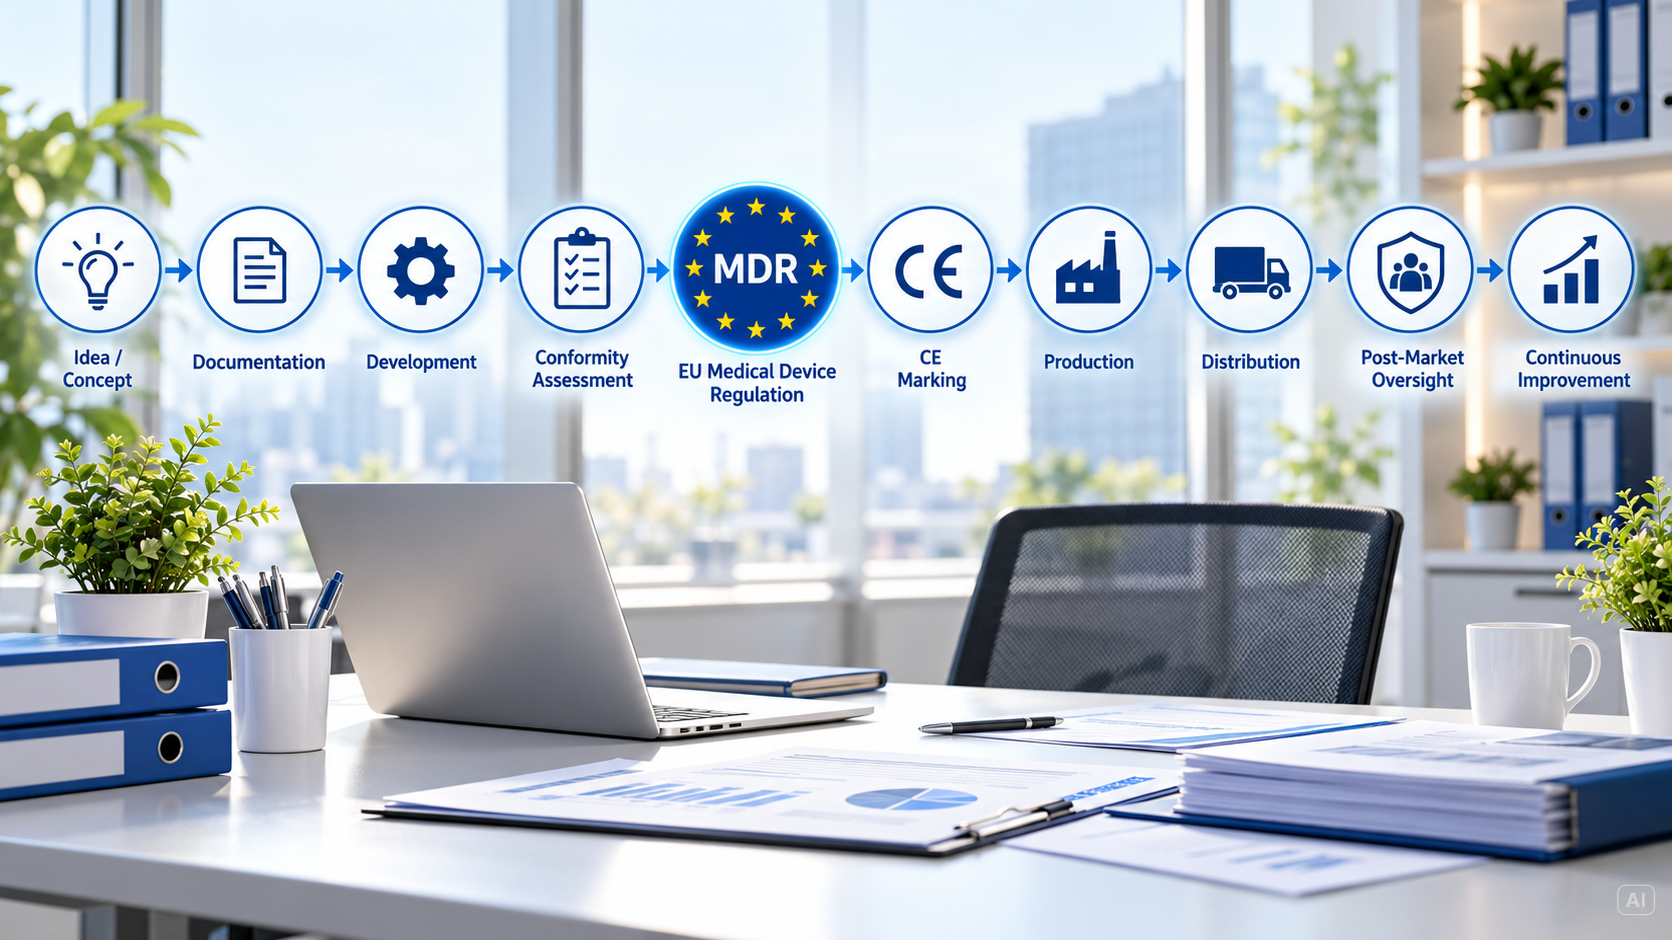
Obowiązki producenta wyrobów medycznych: od projektu do nadzoru po sprzedaży
Producent odpowiada za zgodność wyrobu przez cały cykl jego życia. Wyjaśniamy obowiązki producenta wynikające z MDR, ich podział w organizacji oraz zasady dotyczące dokumentacji, incydentów i ciągłości dostaw.
 Zarządzanie jakością
Norma ISO 13485: jak standaryzacja wpływa na bezpieczeństwo wyrobów medycznych?
ISO 13485 porządkuje zarządzanie jakością w organizacjach uczestniczących w cyklu życia wyrobu medycznego. Jej wpływ na bezpieczeństwo wynika z kontroli procesów, kompetencji i zmian, które mogą oddziaływać na wyrób.