Okresy przejściowe: jak wygląda przejście z MDD na MDR?
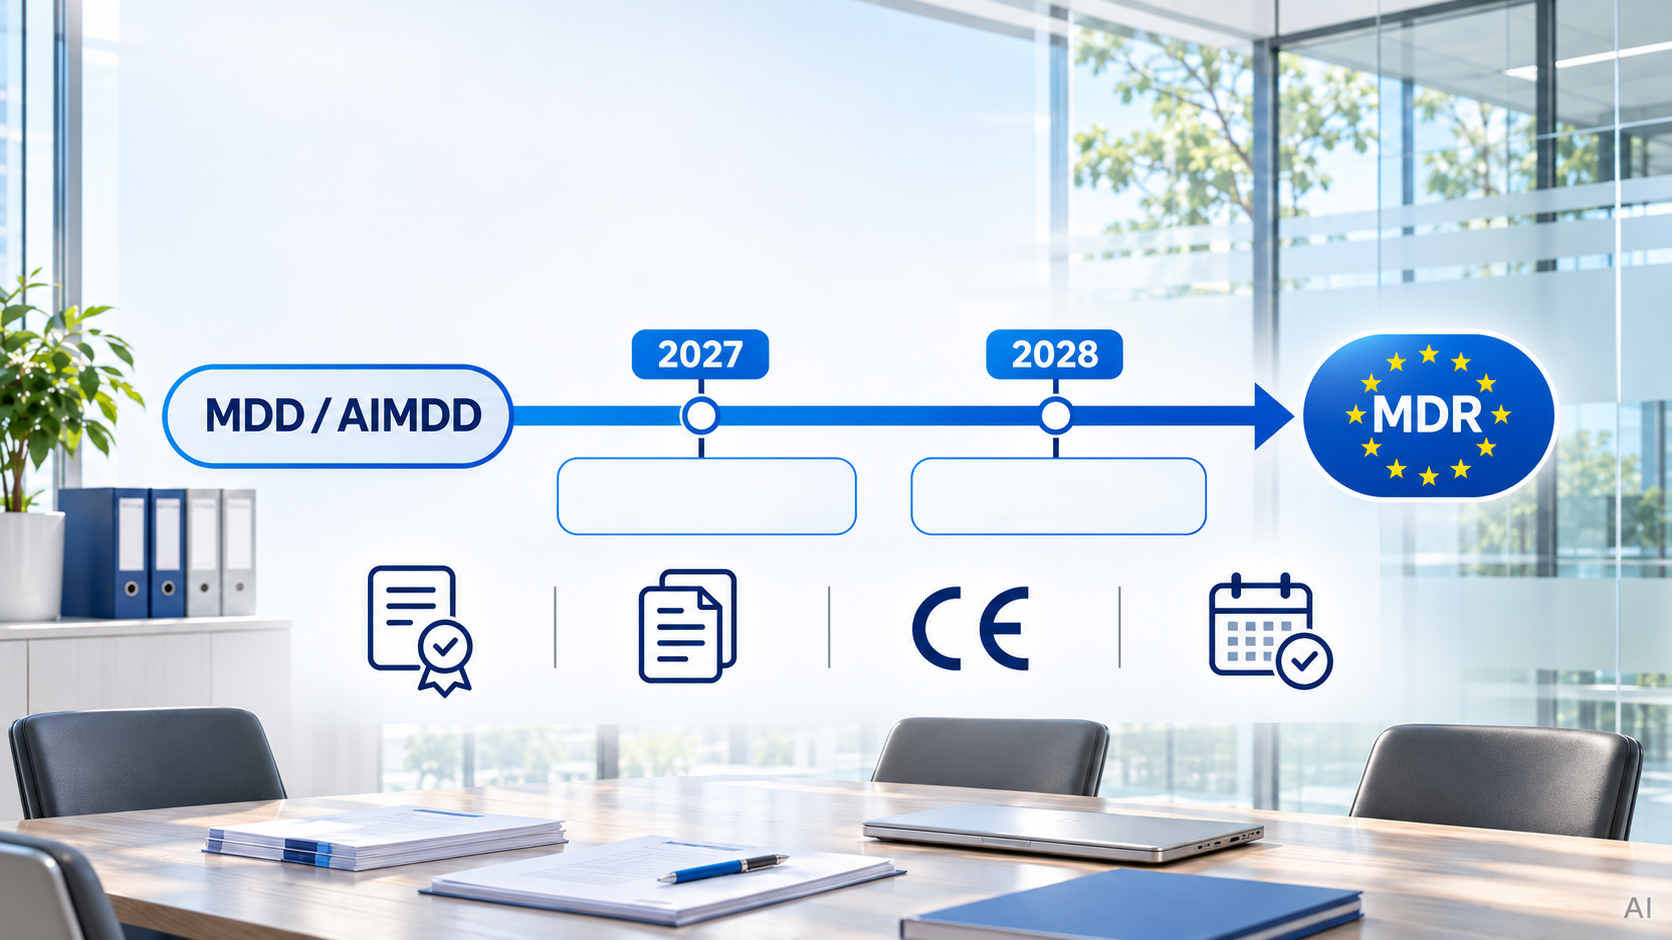
Wybrane wyroby zgodne z MDD mogą korzystać z warunkowych okresów przejściowych do końca 2027 albo 2028 r. Wyjaśniamy, kogo dotyczą te terminy i jakie działania powinno się podjąć już dziś.
Najważniejsze w skrócie
- Przedłużenie wprowadzone rozporządzeniem (UE) 2023/607 dotyczy określonych wyrobów i wymaga spełnienia warunków art. 120 MDR.
- Termin 31 grudnia 2027 r. obejmuje wszystkie wyroby klasy III i określone wyroby do implantacji klasy IIb.
- Dla pozostałych objętych przedłużeniem grup właściwy jest co do zasady termin 31 grudnia 2028 r.
- QMS oraz formalny wniosek do jednostki były wymagane do 26 maja 2024 r.; pisemna umowa z jednostką do 26 września 2024 r.
- Znacząca zmiana w projekcie lub przewidzianym zastosowaniu może wykluczyć korzystanie z przepisów przejściowych dla zmienionego wyrobu.
- Usunięcie daty końcowej wyprzedaży nie przedłuża terminu ważności produktu.
W tym artykule
- Dlaczego część wyrobów nadal korzysta z MDD?
- Jakie wyroby mogą korzystać z przedłużenia?
- Do kiedy można wprowadzać uprawnione wyroby?
- 31 grudnia 2027 r.
- 31 grudnia 2028 r.
- 26 maja 2026 r.: szczególny okres już zakończony
- Jakie warunki musiały zostać spełnione?
- Co z certyfikatem, na którym minęła wydrukowana data ważności?
- Jakie obowiązki działają w okresie przejściowym?
- Co jest znaczącą zmianą?
- Co to oznacza w praktyce?
- Przykład hipotetyczny: dwie wersje jednej rodziny
- Czy zapasy trzeba wycofać po końcu okresu?
- Jak Neximed może pomóc uporządkować pracę?
- Co sprawdzić teraz?
- Źródła i referencje
- Często zadawane pytania (FAQ)
Dlaczego część wyrobów nadal korzysta z MDD?
MDR jest zasadniczo stosowany od 26 maja 2021 r. Zastąpił MDD, czyli dyrektywę 93/42/EWG. Art. 120 wprowadził jednak szczególne zasady dalszego wprowadzania niektórych wyrobów zgodnych z dawną dyrektywą. 1 2
Rozporządzenie (UE) 2023/607 wydłużyło te okresy pod określonymi warunkami. Producent może dzięki temu nadal wprowadzać uprawniony wyrób medyczny do obrotu w czasie przygotowania oceny zgodności z MDR. Przedłużenie dotyczy wyłącznie grup opisanych w przepisach. 3 7
W odniesieniu do tych wyrobów używa się określenia legacy devices. Sama informacja, że produkt był kiedyś sprzedawany ze znakiem CE, nie rozstrzyga jego obecnego statusu.
Jakie wyroby mogą korzystać z przedłużenia?
Przepisy obejmują przede wszystkim dwie grupy:
- wyroby z odpowiednim certyfikatem wydanym na podstawie MDD, którego ważność wynika z art. 120 ust. 2,
- wyroby, dla których MDD nie wymagała udziału jednostki notyfikowanej, deklarację zgodności sporządzono przed 26 maja 2021 r., a MDR wymaga już takiego udziału. 1 3
Ta druga grupa dotyczy niektórych dawnych wyrobów klasy I. Nie należy jednak wnioskować, że wszystkie produkty klasy I mają czas do 2028 r. Wyrób, który pozostał w zwykłej klasie I i nadal nie wymaga udziału jednostki, nie uzyskuje na tej podstawie ogólnego odroczenia MDR. 3
Do kiedy można wprowadzać uprawnione wyroby?
31 grudnia 2027 r.
Termin dotyczy wszystkich wyrobów klasy III oraz wyrobów do implantacji klasy IIb, z wyjątkiem grup wskazanych w art. 120 ust. 3a lit. a. Wśród tych wyjątków znajdują się szwy, zszywki, wypełnienia stomatologiczne, aparaty ortodontyczne, korony zębowe, śruby, kliny, płytki, druty, gwoździe, klamry i łączniki. 1
Wyjątek działa w odniesieniu do wskazanej grupy wyrobów do implantacji klasy IIb. Nie należy interpretować go jako automatycznego przeniesienia dowolnego wyrobu z tej listy, niezależnie od klasy, do terminu 2028 r.
31 grudnia 2028 r.
Termin obejmuje pozostałe wyroby klasy IIb, wyroby klasy IIa oraz wyroby klasy Ir, Is, Im. Do końca 2028 r. mogą także korzystać z przejścia wyroby wskazane w art. 120 ust. 3b, dla których udział jednostki stał się wymagany dopiero pod MDR. 1 3
Do ustalenia daty końca okresu stosuje się klasyfikację według MDR. Klasa widniejąca na starym certyfikacie MDD może więc nie wystarczyć do wyboru właściwego terminu. 3
26 maja 2026 r.: szczególny okres już zakończony
Odrębny art. 120 ust. 3f dotyczył wyrobów do implantacji klasy III wykonanych na zamówienie. Pozwalał wprowadzać je bez certyfikatu wymaganego przez odpowiednią procedurę MDR do 26 maja 2026 r., przy terminowym wniosku i umowie z jednostką. Na dzień weryfikacji tego artykułu ten szczególny okres już upłynął. 1 3
Jakie warunki musiały zostać spełnione?
Art. 120 ust. 3c przewiduje warunki stosowane łącznie. Uprawniony wyrób musi nadal spełniać wymagania MDD, nie może mieć znaczących zmian w projekcie lub przewidzianym zastosowaniu i nie może stwarzać niedopuszczalnego ryzyka dla zdrowia lub bezpieczeństwa pacjentów, użytkowników bądź innych osób ani dla innych aspektów ochrony zdrowia publicznego. 1
Do tego dochodzą warunki z konkretnymi datami:
- Do 26 maja 2024 r. producent miał wdrożyć QMS zgodny z art. 10 ust. 9 MDR.
- Do 26 maja 2024 r. producent lub upoważniony przedstawiciel miał złożyć formalny wniosek do jednostki notyfikowanej o ocenę zgodności właściwego wyrobu albo wyrobu mającego go zastąpić.
- Do 26 września 2024 r. producent i jednostka mieli podpisać pisemną umowę zgodnie z właściwymi wymaganiami załącznika VII. 1 3
W 2026 r. są to daty historyczne. Przegląd powinien więc ustalić, czy wymagane działania faktycznie wykonano w terminie i czy obejmowały dany wyrób. Zapytanie ofertowe do jednostki nie jest równoznaczne z formalnym wnioskiem, a rozmowy o współpracy nie zastępują podpisanej umowy.
Do maja 2024 r. QMS miał uwzględniać sposób osiągnięcia zgodności z odpowiednimi wymaganiami MDR. Komisja wyjaśniła przy tym, że dla legacy devices część tych wymagań nie musiała być jeszcze w pełni zrealizowana na poziomie samego wyrobu. Należy odróżnić gotowość systemu do przejścia na MDR od zakończenia oceny konkretnego produktu. 3
Co z certyfikatem, na którym minęła wydrukowana data ważności?
W określonych przypadkach ważność certyfikatu została przedłużona z mocy przepisów. Sama data na dokumencie nie musi więc przesądzać, że certyfikat utracił ważność. Jednocześnie nie każdy wygasły certyfikat uzyskuje przedłużenie. 1 3
Art. 120 ust. 2 obejmuje odpowiednie certyfikaty wydane od 25 maja 2017 r., ważne 26 maja 2021 r. i później niewycofane. Dla certyfikatów, których termin upłynął przed 20 marca 2023 r., przewidziano dodatkowe warunki. Dotyczą one między innymi wcześniejszej umowy z jednostką lub odpowiedniej decyzji właściwego organu. 1 3
Jako praktyczny dowód statusu warto zestawić stary certyfikat, zakres wyrobów, deklarację producenta o spełnieniu warunków oraz potwierdzenie jednostki. Q&A Komisji opisuje takie dokumenty pomocnicze. Nie zastępują one warunków ustawowych ani nie tworzą uprawnienia, którego wyrób nie ma. 3
Jakie obowiązki działają w okresie przejściowym?
Art. 120 ust. 3d nakazuje stosowanie wymagań MDR dotyczących nadzoru po wprowadzeniu do obrotu, nadzoru rynku, obserwacji i zgłaszania incydentów oraz rejestracji podmiotów i wyrobów w miejsce odpowiednich przepisów dyrektyw. Wymagany jest także właściwy nadzór jednostki nad wyrobami objętymi stosownym certyfikatem i umową. 1 4
Nie oznacza to automatycznego stosowania każdego wymagania MDR do legacy device. Przykładowo Komisja wskazuje, że legacy devices nie podlegają wymaganiom MDR dotyczącym przypisania UDI. Rejestracja w EUDAMED i identyfikatory używane w tym celu wymagają osobnej analizy. 3 4
Od 28 maja 2026 r. pierwsze cztery moduły EUDAMED są obowiązkowe. Przy porządkowaniu portfolio trzeba uwzględnić szczególne reguły i terminy rejestracji wyrobów obecnych już na rynku. Nie należy traktować etapowego wdrożenia bazy jako zwolnienia z obowiązków PMS czy zgłaszania incydentów. 5
Co jest znaczącą zmianą?
W okresie przejściowym oceny wymaga wpływ zmiany na projekt lub przewidziane zastosowanie. Wytyczne MDCG 2020-3 rev.1 zawierają schematy i przykłady pomagające rozróżniać zmiany znaczące i nieznaczące. Ich stosowanie wymaga uwzględnienia konkretnego wyrobu i zakresu modyfikacji. 6
Rozszerzenie zastosowania albo wprowadzenie nowej populacji pacjentów może prowadzić do oceny zmiany jako znaczącej. Z kolei nie każda korekta dokumentu lub aktualizacja oprogramowania ma ten sam status. Nie należy utożsamiać firmowej kategorii „duża zmiana” z terminem regulacyjnym z art. 120.
Jeżeli planowana modyfikacja jest znacząca, zmieniony wyrób wymaga właściwej oceny zgodności z MDR przed jego wprowadzeniem. Ocena powinna powstać przed wdrożeniem zmiany do produkcji i oznakowania. 6
Co to oznacza w praktyce?
Przegląd warto wykonać dla konkretnych wyrobów i konfiguracji, zamiast ograniczać go do jednego statusu „firma w okresie przejściowym”. Zalecana kolejność to:
Przegląd warunków przejściowych
- 01Identyfikacja wyrobu
Zidentyfikuj wyrób, stary certyfikat lub deklarację oraz właściwą grupę przejściową.
- 02Klasa według MDR
Potwierdź klasę MDR służącą do ustalenia końcowej daty.
- 03Dowody terminowych działań
Zbierz dowody QMS, formalnego wniosku i umowy z jednostką notyfikowaną w wymaganych datach.
- 04Nadzór i zmiany
Sprawdź aktualny nadzór jednostki oraz historię zmian.
- 05Bieżące obowiązki
Oceń realizację PMS, vigilance i rejestracji.
- 06Harmonogram oceny MDR
Ustal harmonogram domknięcia oceny MDR z czasem na usunięcie braków.
Przykład hipotetyczny: dwie wersje jednej rodziny
Przykład praktyczny
- Sytuacja
Producent ma legacy device objęty terminowym wnioskiem i umową z jednostką. W 2026 r. planuje nową wersję z rozszerzonym zastosowaniem.
- Problem
Zespół zakłada początkowo, że wspólna nazwa rodziny pozwala zastosować do obu wersji ten sam status.
- Podejście
Po analizie ustala oddzielnie status dotychczasowej konfiguracji i regulacyjne skutki planowanej zmiany. Jeśli zmiana okaże się znacząca, nowa wersja wymaga właściwej oceny MDR przed wprowadzeniem.
- Wniosek
Dalszy obrót starą wersją zależy od utrzymania jej własnych warunków przejściowych.
Czy zapasy trzeba wycofać po końcu okresu?
Trzeba rozróżnić wprowadzenie do obrotu od dalszego udostępniania. Wprowadzenie do obrotu dotyczy pierwszego udostępnienia konkretnego wyrobu na rynku UE. Przepisy przejściowe nie działają więc wyłącznie na poziomie nazwy modelu. 1
Rozporządzenie 2023/607 usunęło ogólną datę końcową dalszego udostępniania, nazywaną datą „sell-off”. Wyroby zgodnie z prawem wprowadzone do obrotu przed właściwą granicą mogą być dalej udostępniane lub wprowadzane do używania. Nadal obowiązują jednak ich okres przydatności, warunki przechowywania i wymagania bezpieczeństwa. 3
Sam fakt przechowywania produktu w magazynie producenta nie dowodzi jego wcześniejszego wprowadzenia do obrotu. Dla zapasów potrzebne jest ustalenie rzeczywistego etapu obrotu i odpowiednich dowodów.
Jak Neximed może pomóc uporządkować pracę?
Wyniki przeglądu mogą wymagać działań naprawczych i szkoleń. CAPA w Neximed pozwala przypisać działania, terminy i dowody realizacji oraz ocenić skuteczność. Szkolenia wspierają prowadzenie planu i rejestru szkoleń oraz ocenę ich efektywności.
Platforma nie nadaje wyrobowi statusu legacy i nie przedłuża certyfikatu. Omówienie procesu służy ustaleniu sposobu prowadzenia zadań wynikających z oceny producenta.
Uporządkuj działania związane z przejściem na MDR
Omów prowadzenie działań CAPA i szkoleń wynikających z przeglądu portfolio.
Co sprawdzić teraz?
Co sprawdzić teraz?
- Czy wyrób spełnia przesłanki właściwej grupy z art. 120?
- Czy właściwa data wynika z klasyfikacji MDR?
- Czy QMS wdrożono do 26 maja 2024 r.?
- Czy istnieje dowód formalnego wniosku złożonego w terminie?
- Czy umowa z jednostką została podpisana do 26 września 2024 r.?
- Czy potwierdzono ważność i zakres starego certyfikatu?
- Czy wszystkie wdrożone zmiany mają ocenę wpływu na status przejściowy?
- Czy harmonogram oceny MDR obejmuje czas na odpowiedzi i uzupełnienia?
- Czy osobno ustalono status zapasów i obowiązki rejestracyjne?
Stan weryfikacji: 15 października 2026 r. Materiał edukacyjny dotyczący rynku UE. Uprawnienie konkretnego wyrobu do okresu przejściowego wymaga analizy jego dokumentów i historii zmian.
Źródła i referencje
- 01
- 02Medical devices: overview. Daty stosowania i status projektu COM(2025)1023.Komisja Europejska
- 03
- 04
- 05
- 06
- 07
Materiał ma charakter informacyjny i nie zastępuje indywidualnej analizy regulacyjnej ani prawnej. Przed zastosowaniem należy uwzględnić aktualne brzmienie przepisów, właściwe wytyczne i specyfikę wyrobu.
Często zadawane pytania (FAQ)
Czy można obecnie złożyć pierwszy wniosek i uzyskać przedłużenie do 2028 r.?
Czy stary certyfikat trzeba wydrukować z nową datą?
Czy certyfikat MDR wyklucza równoległe wprowadzanie wersji legacy?
Czy wszystkie wyroby do implantacji mają czas do końca 2028 r.?
Czy usunięcie „sell-off” pozwala sprzedawać przeterminowane produkty?
Czy propozycja rewizji MDR z grudnia 2025 r. zmienia te terminy?
Zespół NexiMed zajmujący się systemami zarządzania jakością i zgodnością regulacyjną u producentów wyrobów medycznych.
Zobacz także
 Zarządzanie jakością
Klasyfikacja wyrobów medycznych: czym jest i po co się ją stosuje?
Klasa wyrobu wpływa na procedurę oceny zgodności i część obowiązków po wprowadzeniu do obrotu. Wyjaśniamy, jak ustalić ją według MDR oraz dlaczego podobny wygląd dwóch produktów nie wystarcza do przypisania im tej samej klasy.
 Zarządzanie jakością
Obowiązki producenta wyrobów medycznych: od projektu do nadzoru po sprzedaży
Producent odpowiada za zgodność wyrobu przez cały cykl jego życia. Wyjaśniamy obowiązki producenta wynikające z MDR, ich podział w organizacji oraz zasady dotyczące dokumentacji, incydentów i ciągłości dostaw.
 Zarządzanie jakością
Norma ISO 13485: jak standaryzacja wpływa na bezpieczeństwo wyrobów medycznych?
ISO 13485 porządkuje zarządzanie jakością w organizacjach uczestniczących w cyklu życia wyrobu medycznego. Jej wpływ na bezpieczeństwo wynika z kontroli procesów, kompetencji i zmian, które mogą oddziaływać na wyrób.
 Zarządzanie jakością
Co to jest MDR i jakie wymagania wprowadza dla producentów wyrobów medycznych?
MDR określa zasady wprowadzania wyrobów medycznych na rynek Unii Europejskiej i nadzoru nad nimi. Wyjaśniamy, czego wymaga od producenta oraz jak przekłada się na projektowanie, produkcję i pracę po rozpoczęciu sprzedaży.