Norma ISO 13485: jak standaryzacja wpływa na bezpieczeństwo wyrobów medycznych?
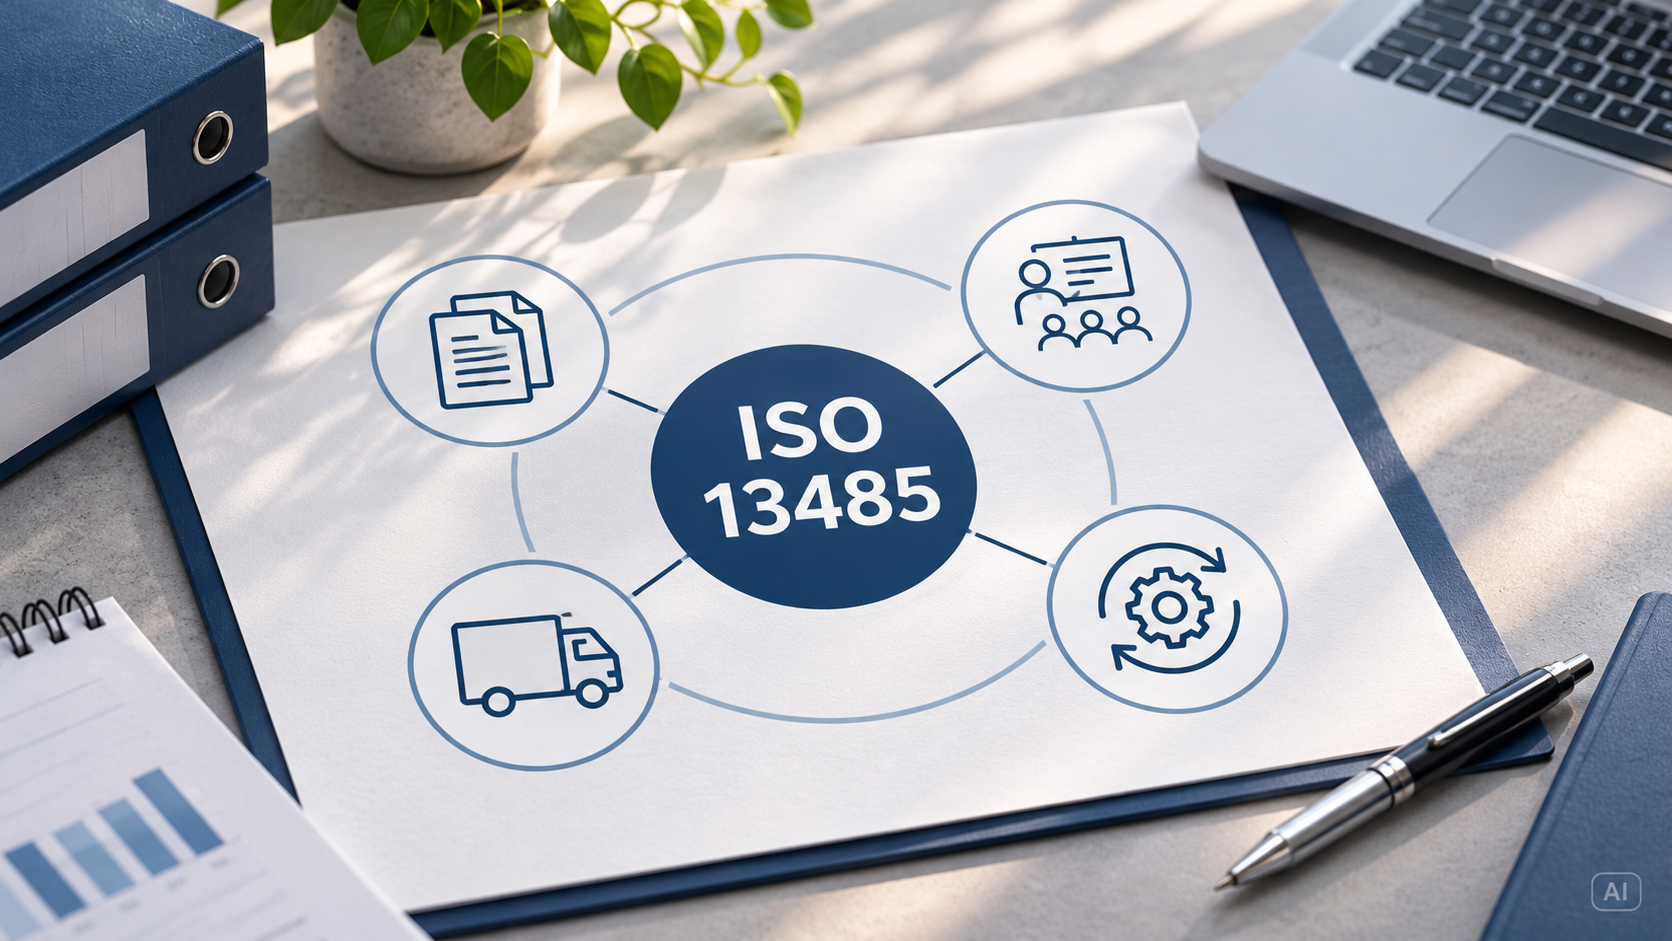
ISO 13485 porządkuje zarządzanie jakością w organizacjach uczestniczących w cyklu życia wyrobu medycznego. Jej wpływ na bezpieczeństwo wynika z kontroli procesów, kompetencji i zmian, które mogą oddziaływać na wyrób.
Najważniejsze w skrócie
- Aktualnym wydaniem międzynarodowym pozostaje ISO 13485:2016, potwierdzone przez ISO w 2025 r.
- Norma dotyczy systemu zarządzania jakością organizacji; nie jest certyfikatem bezpieczeństwa pojedynczego wyrobu.
- Stosowanie normy oraz certyfikacja to odrębne decyzje. Obowiązki prawne producenta trzeba sprawdzić dla konkretnego rynku.
- Europejska norma zharmonizowana wspiera wykazywanie zgodności z objętymi nią wymaganiami MDR.
- Kontrola dostawców, szkolenia i działania korygujące muszą działać w codziennej pracy, aby wspierać bezpieczeństwo.
W tym artykule
- Czym jest ISO 13485?
- Dlaczego sposób pracy wpływa na bezpieczeństwo wyrobu?
- Jak norma ma się do obowiązków z MDR?
- Prawo wymaga systemu zarządzania jakością
- Norma zharmonizowana daje ograniczone domniemanie zgodności
- Co w praktyce warto kontrolować?
- Dokumenty i zapisy
- Kompetencje pracowników
- Dostawcy i procesy zewnętrzne
- Niezgodności i CAPA
- Co to oznacza w praktyce? Jak połączyć procesy jakościowe?
- Przykład hipotetyczny: powtarzające się błędy kontroli
- Jakie błędy osłabiają system jakości?
- Papier, arkusze czy system elektroniczny?
- Jak Neximed wspiera wybrane procesy?
- Od czego zacząć ocenę własnego systemu?
- Źródła i referencje
- Często zadawane pytania (FAQ)
Czym jest ISO 13485?
ISO 13485 jest międzynarodową normą określającą wymagania dla systemów zarządzania jakością w obszarze wyrobów medycznych. Jej pełny tytuł brzmi Medical devices: Quality management systems: Requirements for regulatory purposes. Norma służy organizacjom, które mają wykazać zdolność do dostarczania wyrobów i powiązanych usług spełniających wymagania klienta oraz mające zastosowanie wymagania regulacyjne. 1
Stosują ją organizacje uczestniczące w różnych etapach cyklu życia wyrobu: projektowaniu, produkcji, instalacji i serwisie. Może być także przydatna dostawcom i podmiotom świadczącym usługi dla producentów. 1 2
Na dzień weryfikacji aktualnym wydaniem jest ISO 13485:2016. ISO informuje, że przegląd i potwierdzenie aktualności przeprowadzono w 2025 r. Potwierdzenie nie oznacza publikacji nowego wydania „ISO 13485:2025”. 1
Dlaczego sposób pracy wpływa na bezpieczeństwo wyrobu?
Wynik badania gotowego produktu nie pokazuje całej historii jego powstania. Dla producenta znaczenie ma również to, jaki materiał przyjęto, według jakiej instrukcji pracowano i czy proces przebiegał w zatwierdzonych warunkach.
ISO 13485 porządkuje procesy potrzebne do powtarzalnego dostarczania wyrobów. Obejmuje między innymi odpowiedzialność kierownictwa, zasoby, realizację wyrobu oraz pomiary, analizę i działania doskonalące. Mocniej niż norma ogólna ISO 9001 skupia się na wymaganiach regulacyjnych właściwych dla wyrobów medycznych. 1 3
Praktyczną korzyścią jest możliwość odtworzenia łańcucha decyzji. Jeżeli firma wykryje niezgodność, powinna umieć ustalić jej zakres i dobrać odpowiednią reakcję. Zapis pozwalający wskazać partie wykonane według określonej instrukcji może zawęzić analizę. Brak takiego powiązania utrudnia ustalenie, które wyroby wymagają sprawdzenia. Jest to przykład zastosowania nadzoru nad procesami, a nie deklaracja, że sama norma wyeliminuje błędy.
Jak norma ma się do obowiązków z MDR?
Prawo wymaga systemu zarządzania jakością
Art. 10 ust. 9 Rozporządzania (UE) 2017/745 MDR nakłada na producentów wyrobów medycznych obowiązek ustanowienia i utrzymywania systemu zarządzania jakością. Przepis określa jego zakres, obejmujący między innymi strategię zgodności, zarządzanie ryzykiem, ocenę kliniczną, dostawców i nadzór po wprowadzeniu do obrotu. 4
ISO 13485 może stanowić podstawę organizacji tego systemu. Producent musi jednak sprawdzić, czy uwzględnił wszystkie mające zastosowanie wymagania MDR. Samo przedstawienie certyfikatu normy nie jest dowodem kompletności dokumentacji konkretnego wyrobu ani wystarczalności jego danych klinicznych.
Norma zharmonizowana daje ograniczone domniemanie zgodności
W wykazie norm zharmonizowanych wspierających MDR znajduje się EN ISO 13485:2016 wraz z EN ISO 13485:2016/AC:2018 i EN ISO 13485:2016/A11:2021. Odniesienia opublikowano w ramach decyzji wykonawczej (UE) 2021/1182, później zmienianej. 5
Zgodnie z art. 8 MDR stosowanie właściwych norm zharmonizowanych daje domniemanie zgodności z wymaganiami rozporządzenia objętymi tymi normami lub ich częściami. Zakres powiązania pokazują europejskie załączniki informacyjne Z. Nie jest to domniemanie spełnienia całego MDR. 4 6
Co w praktyce warto kontrolować?
Związek między systemem jakości a bezpieczeństwem najłatwiej prześledzić na procesach, które dostarczają danych o wyrobie i pozwalają reagować na odchylenia. Poniższe przykłady są praktycznymi sposobami zastosowania podejścia procesowego. Szczegółowe wymagania należy odczytywać bezpośrednio z treści normy. 3
Dokumenty i zapisy
Procedura opisuje sposób wykonania zadania, a zapis potwierdza, co rzeczywiście wykonano. Firma potrzebuje obu rodzajów informacji. Sama aktualna instrukcja nie potwierdzi, że określoną partię wytworzono zgodnie z jej wymaganiami.
Przy zmianie dokumentu warto ustalić datę obowiązywania, sposób wycofania poprzedniej wersji i osoby wymagające przeszkolenia. Dzięki temu operator, osoba zwalniająca wyrób i audytor mogą odnieść się do tej samej wersji wymagań.
Kompetencje pracowników
Lista obecności potwierdza udział w szkoleniu. Do oceny gotowości do samodzielnej pracy przydaje się także sprawdzenie, czy pracownik potrafi wykonać zadanie. Metoda może być prosta: obserwacja czynności, rozmowa dotycząca sytuacji problemowej albo sprawdzenie wykonanych zapisów.
Metodę sprawdzenia kompetencji warto dobrać do pracy i ryzyka. Przy czynności manualnej obserwacja wykonania może dostarczyć informacji, których nie pokaże test znajomości procedury. Organizacja ustala sposób oceny odpowiedni do zadania.
Dostawcy i procesy zewnętrzne
Kontrola dostawców powinna uwzględniać wpływ kupowanego materiału lub usługi na wyrób. W praktyce oznacza to określenie wymagań zakupowych, sposobu oceny dostawcy i zakresu sprawdzenia dostawy. Proces powierzony innej organizacji nadal wymaga nadzoru po stronie producenta. 3 4
Przed wprowadzeniem zmiany przez dostawcę warto sprawdzić, czy dotychczasowe dowody pozostają właściwe. Dotyczy to szczególnie sytuacji, w których parametru istotnego dla bezpieczeństwa nie można w pełni potwierdzić rutynowym sprawdzeniem każdej sztuki.
Niezgodności i CAPA
CAPA to działania korygujące i zapobiegawcze, od angielskiego corrective and preventive action. Ich prowadzenie oraz weryfikację skuteczności uwzględnia art. 10 ust. 9 lit. l MDR. 4
Korekcja wykrytego problemu może polegać na poprawieniu błędnego zapisu. Działanie dotyczące przyczyny wymaga ustalenia, dlaczego błąd się pojawił i co zapobiegnie jego powtórzeniu. Firma powinna następnie sprawdzić wynik w sposób powiązany z tą przyczyną, na przykład oceniając kolejne zapisy po zmianie instrukcji.
Co to oznacza w praktyce? Jak połączyć procesy jakościowe?
Przegląd jednego problemu od zgłoszenia do sprawdzenia skuteczności pozwala ocenić, czy procesy rzeczywiście się łączą. Można przeprowadzić go w następującej kolejności:
Prześledzenie problemu przez procesy jakościowe
- 01Wybór problemu
Wybierz niezgodność albo powtarzający się sygnał z rynku.
- 02Zakres i wersja
Ustal wersję wyrobu, proces i zakres partii, których dotyczy.
- 03Wpływ na bezpieczeństwo
Sprawdź ocenę wpływu na bezpieczeństwo i potrzebę dalszej eskalacji.
- 04Przyczyna i działanie
Powiąż przyczynę z zaplanowanym działaniem, odpowiedzialnością i terminem.
- 05Weryfikacja wdrożenia
Zweryfikuj wdrożenie, w tym potrzebne dokumenty i szkolenia.
- 06Ocena skuteczności
Oceń skuteczność na podstawie wcześniej przyjętego kryterium.
Przykład hipotetyczny: powtarzające się błędy kontroli
Przykład praktyczny
- Sytuacja
W zakładzie pojawiają się rozbieżności w zapisach kontroli wymiarowej.
- Problem
Kierownik zleca ponowne szkolenie, ale po miesiącu problem wraca. Analiza pokazuje, że dwie instrukcje opisują ten sam pomiar w różny sposób.
- Podejście
Zespół ujednolica metodę, aktualizuje dokumenty i sprawdza jej stosowanie podczas obserwacji pracy.
- Wniosek
Skuteczność ocenia na kolejnych zapisach i wynikach pomiarów. W tym przykładzie szkolenie było potrzebne dopiero po usunięciu sprzecznych wymagań.
Jakie błędy osłabiają system jakości?
Podczas przeglądu trzeba sprawdzić, czy zapisy wystarczają do uzasadnienia decyzji. Ocena dostawcy może wyglądać poprawnie, a mimo to pomijać usługę, którą firma zamierza mu zlecić. W CAPA należy odróżnić potwierdzenie wykonania zadania od dowodu, że działanie przyniosło oczekiwany rezultat.
Podczas audytu można zapytać: „Na podstawie czego zaakceptowano ten wynik?”. W odpowiedzi powinno dać się wskazać kryterium, dane i osobę podejmującą decyzję.
Papier, arkusze czy system elektroniczny?
Wybór narzędzia powinien wynikać z potrzeb nadzoru. Papier ułatwia rozpoczęcie pracy w małej skali, ale wymaga kontroli dystrybucji. Pliki i arkusze pozwalają sprawnie analizować dane, natomiast uprawnienia, wersje i powiązania trzeba świadomie zaprojektować. System elektroniczny może uporządkować obieg, lecz potrzebuje konfiguracji, wdrożenia i oceny przydatności do zamierzonego użycia.
Przed zakupem warto sprawdzić rzeczywisty scenariusz: od zmiany wymagania, przez przekazanie informacji pracownikowi, do znalezienia dowodu wykonania zadania. Taki test pokazuje, czy rozwiązanie pasuje do procesu firmy.
Jak Neximed wspiera wybrane procesy?
W module Szkolenia Neximed prowadzi plan i rejestr szkoleń oraz ocenę efektywności przez uczestnika i przełożonego. Moduł CAPA obejmuje analizę przyczyn, plan działań, dowody wykonania i ocenę skuteczności.
Te funkcje wspierają organizację pracy. O treści procedur, kryteriach akceptacji i wystarczalności dowodów decyduje producent.
Omów przebieg procesów jakościowych
Omówienie przebiegu tych procesów może pomóc ustalić zakres wdrożenia.
Od czego zacząć ocenę własnego systemu?
Pytania do oceny systemu jakości
- Czy zakres QMS odpowiada działalności firmy i jej wyrobom?
- Czy ustalono mające zastosowanie wymagania regulacyjne?
- Czy pracownik ma dostęp do właściwej instrukcji w miejscu wykonywania pracy?
- Czy zapis pozwala odtworzyć warunki wykonania zadania?
- Czy ocena kompetencji odnosi się do rzeczywistych czynności?
- Czy nadzór nad dostawcą odpowiada wpływowi jego produktu lub usługi?
- Czy działania dotyczą ustalonych przyczyn problemów?
- Czy firma potrafi pokazać dowód oceny skuteczności CAPA?
Stan weryfikacji: 15 października 2026 r. Materiał edukacyjny dotyczący systemów jakości i rynku UE. Omówienie parafrazuje publicznie dostępne informacje i nie zastępuje licencjonowanego tekstu ISO 13485 ani oceny konkretnego systemu.
Źródła i referencje
- 01
- 02
- 03
- 04
- 05
- 06
Materiał ma charakter informacyjny i nie zastępuje indywidualnej analizy regulacyjnej ani prawnej. Przed zastosowaniem należy uwzględnić aktualne brzmienie przepisów, właściwe wytyczne i specyfikę wyrobu.
Często zadawane pytania (FAQ)
Czy ISO 13485 gwarantuje brak wad wyrobu?
Czy certyfikacja jest wymogiem samej normy?
Czy ISO wydaje certyfikaty ISO 13485?
Czy ISO 9001 zastępuje ISO 13485?
Czy każda firma musi używać identycznych formularzy?
Zespół NexiMed zajmujący się systemami zarządzania jakością i zgodnością regulacyjną u producentów wyrobów medycznych.
Zobacz także
 Zarządzanie jakością
Klasyfikacja wyrobów medycznych: czym jest i po co się ją stosuje?
Klasa wyrobu wpływa na procedurę oceny zgodności i część obowiązków po wprowadzeniu do obrotu. Wyjaśniamy, jak ustalić ją według MDR oraz dlaczego podobny wygląd dwóch produktów nie wystarcza do przypisania im tej samej klasy.
 Zarządzanie jakością
Okresy przejściowe: jak wygląda przejście z MDD na MDR?
Wybrane wyroby zgodne z MDD mogą korzystać z warunkowych okresów przejściowych do końca 2027 albo 2028 r. Wyjaśniamy, kogo dotyczą te terminy i jakie działania powinno się podjąć już dziś.
 Zarządzanie jakością
Obowiązki producenta wyrobów medycznych: od projektu do nadzoru po sprzedaży
Producent odpowiada za zgodność wyrobu przez cały cykl jego życia. Wyjaśniamy obowiązki producenta wynikające z MDR, ich podział w organizacji oraz zasady dotyczące dokumentacji, incydentów i ciągłości dostaw.
 Zarządzanie jakością
Co to jest MDR i jakie wymagania wprowadza dla producentów wyrobów medycznych?
MDR określa zasady wprowadzania wyrobów medycznych na rynek Unii Europejskiej i nadzoru nad nimi. Wyjaśniamy, czego wymaga od producenta oraz jak przekłada się na projektowanie, produkcję i pracę po rozpoczęciu sprzedaży.