Klasyfikacja wyrobów medycznych: czym jest i po co się ją stosuje?
Klasa wyrobu wpływa na procedurę oceny zgodności i część obowiązków po wprowadzeniu do obrotu. Wyjaśniamy, jak ustalić ją według MDR oraz dlaczego podobny wygląd dwóch produktów nie wystarcza do przypisania im tej samej klasy.
Najważniejsze w skrócie
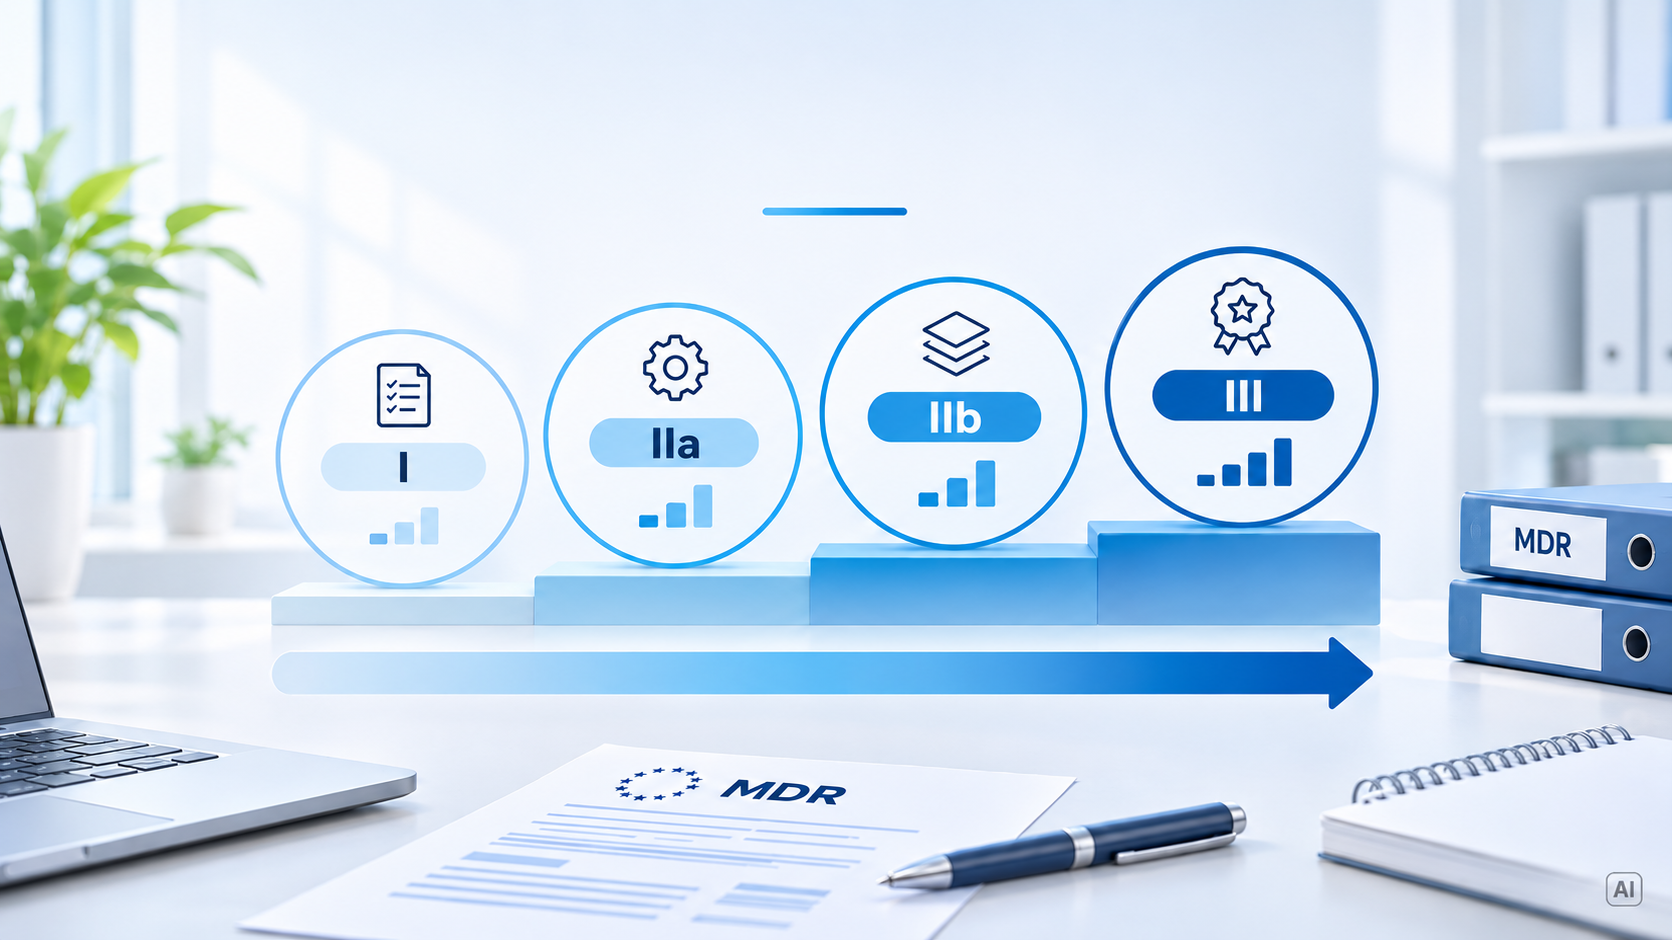
- MDR dzieli wyroby na klasy I, IIa, IIb i III, uwzględniając przewidziane zastosowanie i związane z nim ryzyko.
- Klasyfikację przeprowadza się według art. 51 i reguł załącznika VIII MDR.
- Oznaczenia Is, Im i Ir opisują szczególne cechy wyrobów klasy I; nie tworzą kolejnych klas obok I, IIa, IIb i III.
- Producent dokumentuje klasę oraz uzasadnienie zastosowanych reguł.
- Gdy zastosowanie ma kilka reguł lub podreguł, wybiera się te, które prowadzą do najwyższej klasy.
- Aktualne wytyczne ogólne to MDCG 2021-24 rev.1 z kwietnia 2026 r.
W tym artykule
- Czym jest klasyfikacja według MDR?
- Najpierw kwalifikacja: czy produkt podlega MDR?
- Jak rozumieć klasy I, IIa, IIb i III?
- Co oznaczają klasy Is, Im i Ir?
- Jakie cechy decydują o klasie?
- Czas użycia i inwazyjność
- Funkcja, energia i szczególne reguły
- Jak klasyfikuje się oprogramowanie medyczne?
- Co klasa ryzyka wyrobu zmienia po rozpoczęciu sprzedaży?
- Kto odpowiada za klasyfikację?
- Reguła klasyfikacji a analiza ryzyka
- Co to oznacza w praktyce?
- Przykład hipotetyczny: rozszerzenie zastosowania opatrunku
- Jakich błędów unikać podczas przeglądu?
- Jak Neximed może wspierać zespół?
- Co sprawdzić przed zatwierdzeniem klasyfikacji?
- Źródła i referencje
- Często zadawane pytania (FAQ)
Czym jest klasyfikacja według MDR?
Klasyfikacja wyrobów medycznych zgodnie z regułami rozporządzenia (UE) 2017/745 obejmuje klasy I, Ir, Is, Im, IIa, IIb i III . Art. 51 wskazuje, że podczas klasyfikacji uwzględnia się między innymi przewidziane zastosowanie i związane z nim ryzyko. Szczegółowe reguły zawiera załącznik VIII. 1
Klasa ryzyka wyznacza między innymi sposób wykazania zgodności. Dla wielu wyrobów oznacza konieczność zaangażowania jednostki notyfikowanej. Wpływa też na częstotliwość niektórych raportów i określone obowiązki dotyczące danych klinicznych. 2
Klasyfikacja nie jest oceną jakości konkretnego wyrobu. Wyrób klasy I nadal musi spełniać właściwe wymagania dotyczące bezpieczeństwa i działania.
Najpierw kwalifikacja: czy produkt podlega MDR?
Przed wyborem reguły klasyfikacji trzeba ustalić, jakiemu reżimowi podlega produkt. Podczas kwalifikacji należy ustalić czy produkt jest wyrobem medycznym czy innym produktem objętym MDR. Następnie można określić klasę ryzyka. 1 2
Analizę rozpoczyna się od przewidzianego zastosowania. Znaczenie mają deklaracje producenta w oznakowaniu, instrukcji, materiałach promocyjnych i ocenie klinicznej. Należy ustalić cel medyczny, użytkowników, populację pacjentów i sposób użycia produktu. 1
Przykładowo system służący wyłącznie do umawiania wizyt wymaga innej analizy niż oprogramowanie przetwarzające dane pacjenta w celu wspierania decyzji terapeutycznej. Słowo „medyczny” w nazwie handlowej nie zastąpi określenia funkcji. Dla oprogramowania pomocne są wytyczne MDCG 2019-11 rev.1 z czerwca 2025 r. 3
Jak rozumieć klasy I, IIa, IIb i III?
Klasa wpływa na zakres oceny zgodności i wymaganych dowodów. Przypisuje się ją przez zastosowanie reguł do konkretnego wyrobu. Ocena, że produkt jest „prosty” albo „skomplikowany”, nie daje jeszcze podstawy do wyboru klasy. 1 2
- Klasa I: dla wyrobów bez szczególnych cech wymagających udziału jednostki producent przeprowadza ocenę zgodności bez jej zaangażowania.
- Klasa IIa: wymaga udziału jednostki notyfikowanej w odpowiedniej procedurze oceny zgodności.
- Klasa IIb: również wymaga udziału jednostki, a zakres oceny zależy między innymi od tego, czy wyrób jest do implantacji.
- Klasa III: podlega procedurom przewidzianym dla tej klasy, ze szczególnymi wymaganiami dotyczącymi oceny dokumentacji i dowodów klinicznych. 1 2
To orientacyjny opis ścieżek dla standardowych wyrobów. Wyroby wykonane na zamówienie i wyroby do badań klinicznych mają własne zasady, których nie da się wyprowadzić wyłącznie z numeru klasy.
Co oznaczają klasy Is, Im i Ir?
Te oznaczenia wskazują wyroby klasy I:
- Is: wprowadzane do obrotu w stanie sterylnym,
- Im: z funkcją pomiarową,
- Ir: narzędzia chirurgiczne wielokrotnego użytku.
W tych przypadkach art. 52 ust. 7 przewiduje udział jednostki notyfikowanej ograniczony do odpowiednich aspektów: sterylności, wymagań metrologicznych lub ponownego użycia. Przy Ir obejmuje to między innymi czyszczenie, dezynfekcję, sterylizację i związane z nimi instrukcje. 1 5
„Wielokrotnego użytku” nie jest synonimem Ir. Trzeba spełnić definicję narzędzia chirurgicznego wielokrotnego użytku i prawidłowo zastosować reguły klasyfikacji. 2
Jakie cechy decydują o klasie?
Załącznik VIII zawiera 22 reguły. Ich stosowanie zależy od właściwości wyrobu i jego przewidzianego zastosowania. W analizie uwzględnia się między innymi czas użycia, inwazyjność, miejsce kontaktu z organizmem, aktywny charakter i szczególne funkcje produktu. 1 2
Czas użycia i inwazyjność
MDR wyróżnia użycie chwilowe, krótkotrwałe i długotrwałe. Co do zasady chodzi odpowiednio o ciągłe użycie krótsze niż 60 minut, od 60 minut do 30 dni oraz dłuższe niż 30 dni. Trzeba przy tym uwzględnić szczegółowe zasady obliczania ciągłego użycia, w tym odpowiednie przypadki natychmiastowej wymiany wyrobu na taki sam. 1 2
Istotne jest także, czy wyrób przenika do wnętrza ciała, jaką drogą i czy pozostaje w nim po zabiegu. Definicje wyrobu inwazyjnego, chirurgicznie inwazyjnego i wyrobu do implantacji mają konkretne brzmienie. Potoczne określenie „kontakt z pacjentem” nie wystarcza do ich zastosowania.
Funkcja, energia i szczególne reguły
Dla wyrobów aktywnych znaczenie mają między innymi rodzaj przekazywanej energii i możliwe skutki jej zastosowania. Osobne reguły dotyczą na przykład antykoncepcji, dezynfekcji określonych wyrobów czy produktów zawierających niektóre substancje. 1 2
Nie należy kończyć analizy po znalezieniu pierwszej pasującej reguły ogólnej. Jeżeli zastosowanie ma także reguła szczególna, może ona prowadzić do innego wyniku. Przy kilku właściwych regułach lub podregułach stosuje się te skutkujące najwyższą klasą. 1
Jak klasyfikuje się oprogramowanie medyczne?
Reguła 11 przewiduje klasę IIa dla oprogramowania dostarczającego informacji wykorzystywanych do podejmowania decyzji diagnostycznych lub terapeutycznych. Jeżeli skutki takich decyzji mogą spowodować poważne pogorszenie stanu zdrowia albo interwencję chirurgiczną, właściwa może być klasa IIb. Jeżeli mogą spowodować zgon lub nieodwracalne pogorszenie stanu zdrowia, reguła wskazuje klasę III. 1 2
Reguła obejmuje również monitorowanie procesów fizjologicznych. Wyróżnia monitorowanie parametrów życiowych, gdy charakter ich zmian może powodować bezpośrednie zagrożenie dla pacjenta. Pozostałe oprogramowanie objęte końcowym zdaniem reguły 11 jest klasyfikowane do klasy I. 1
Ocena nie powinna zatrzymać się na stwierdzeniu „aplikacja doradza lekarzowi”. Trzeba opisać, jaką informację dostarcza i jakie znaczenie ma ona dla decyzji. Należy także sprawdzić pozostałe reguły, w tym zasady dotyczące oprogramowania sterującego wyrobem lub wpływającego na jego używanie. 1 3
Co klasa ryzyka wyrobu zmienia po rozpoczęciu sprzedaży?
Dla wyrobów klasy I producent sporządza raport z nadzoru po wprowadzeniu do obrotu zgodnie z art. 85 MDR. Dla klas IIa, IIb i III sporządza okresowy raport o bezpieczeństwie, czyli PSUR (Periodic Safety Update Report), zgodnie z art. 86. Aktualizacja PSUR jest wymagana co najmniej co dwa lata dla klasy IIa oraz co najmniej raz w roku dla klas IIb i III. 1 2
Klasa wpływa także na niektóre obowiązki dotyczące oceny klinicznej i identyfikowalności. Trzeba odrębnie sprawdzić wymogi związane z implantacją i innymi cechami wyrobu. Sam numer klasy nie opisuje całego zestawu obowiązków.
W przypadku wyrobu korzystającego z przepisów przejściowych nie należy automatycznie przenosić całego powyższego schematu. Wytyczne dla legacy devices rozróżniają klasyfikację używaną do ustalenia daty końca okresu przejściowego od klasy właściwej dla określonych bieżących obowiązków. 6
Kto odpowiada za klasyfikację?
Producent ustala klasę ryzyka i umieszcza w dokumentacji technicznej uzasadnienie zastosowanych reguł. Jednostka notyfikowana ocenia ten element, gdy bierze udział w odpowiedniej procedurze. MDR przewiduje rozstrzyganie sporu między producentem a jednostką dotyczącego stosowania załącznika VIII przez właściwy organ. 1
Uzasadnienie powinno pozwalać odtworzyć decyzję. W dokumencie warto zebrać opis wyrobu i jego zastosowania, cechy istotne dla klasyfikacji oraz analizę właściwych reguł. Datę i zatwierdzenie można dodać zgodnie z firmowym nadzorem nad dokumentacją. MDR nie narzuca jednego formularza.
Reguła klasyfikacji a analiza ryzyka
Klasa wynika z zastosowania przepisów. Analiza ryzyka służy rozpoznaniu zagrożeń konkretnego wyrobu i ocenie środków kontroli. Oba działania powinny korzystać ze spójnego opisu produktu, lecz wynik analizy ryzyka nie pozwala dowolnie obniżyć klasy przewidzianej regułą. 1 2
Podobnie kod nomenklatury EMDN służy do opisania rodzaju wyrobu przy rejestracji w EUDAMED. Nie zastępuje klasyfikacji ryzyka według MDR. 7
Co to oznacza w praktyce?
Przegląd klasyfikacji warto przeprowadzić, zanim firma ustali budżet i harmonogram oceny zgodności. Zalecana kolejność pracy to:
Przegląd klasyfikacji wyrobu
- 01Kwalifikacja produktu
Opisz produkt i potwierdź jego kwalifikację regulacyjną.
- 02Przewidziane zastosowanie
Uzgodnij przewidziane zastosowanie z dokumentacją i deklaracjami handlowymi.
- 03Cechy wyrobu
Zbierz cechy potrzebne do zastosowania reguł.
- 04Właściwe reguły
Przeanalizuj wszystkie właściwe reguły i podreguły.
- 05Uzasadnienie decyzji
Udokumentuj klasę, uzasadnienie oraz wpływ na procedurę oceny zgodności.
- 06Ponowny przegląd
Ustal, jakie zmiany będą uruchamiać ponowny przegląd.
Przykład hipotetyczny: rozszerzenie zastosowania opatrunku
Przykład praktyczny
- Sytuacja
Producent oferuje niesterylny opatrunek przeznaczony wyłącznie do działania jako bariera mechaniczna na uszkodzoną skórę. Przy założeniu, że nie zachodzą inne właściwości zmieniające ocenę, reguła 4 przewiduje dla takiego zastosowania klasę I. [1] [2]
- Problem
Zespół handlowy proponuje rozszerzenie deklaracji o rany z naruszeniem skóry właściwej, które mogą goić się wyłącznie przez ziarninowanie. Dla tak określonego zastosowania reguła 4 przewiduje klasę IIb.
- Podejście
Przed zmianą materiałów producent powinien ponownie ocenić klasyfikację i wymagane dowody.
- Wniosek
Identyczna budowa fizyczna nie przesądza o identycznej klasie przy innym zastosowaniu.
Jakich błędów unikać podczas przeglądu?
Kopiowanie klasy konkurenta nie daje uzasadnienia dla własnego wyrobu. Porównywany produkt może mieć inne zastosowanie, czas użycia lub zasadę działania. Podobny problem powstaje, gdy firma przenosi klasyfikację z MDD bez analizy MDR.
Warto też sprawdzić, czy reguły oceniono dla wszystkich deklarowanych zastosowań oraz czy zmiana w instrukcji trafiła do dokumentu klasyfikacyjnego. Wątpliwość trzeba rozstrzygnąć przed wyborem procedury, ponieważ od wyniku zależą plan prac i udział jednostki.
Jak Neximed może wspierać zespół?
Klasyfikacja wymaga decyzji producenta opartej na MDR i właściwym opisie wyrobu. W organizacji pracy po jej zmianie przydatny może być moduł Szkolenia, pozwalający prowadzić rejestr szkoleń i ocenę ich efektywności. Gdy przegląd ujawni problem systemowy, CAPA umożliwia zaplanowanie działań i ocenę skuteczności.
Neximed nie zastępuje uzasadnienia klasyfikacji ani rozstrzygnięcia właściwego organu. Rozmowa o procesie może pomóc określić sposób obsługi wynikających z niego zadań.
Uporządkuj zadania po przeglądzie klasyfikacji
Omów sposób prowadzenia szkoleń i działań CAPA wynikających z przeglądu.
Co sprawdzić przed zatwierdzeniem klasyfikacji?
Co sprawdzić przed zatwierdzeniem klasyfikacji?
- Czy kwalifikacja produktu została uzasadniona?
- Czy zastosowanie jest spójne w dokumentacji i materiałach handlowych?
- Czy oceniono czas użycia i sposób kontaktu z organizmem?
- Czy sprawdzono właściwe reguły szczególne?
- Czy przeanalizowano wszystkie deklarowane zastosowania?
- Czy przy kilku regułach zastosowano wynik prowadzący do najwyższej klasy?
- Czy dokumentacja zawiera uzasadnienie decyzji?
- Czy wybrano procedurę oceny zgodności odpowiadającą wynikowi?
Stan weryfikacji: 15 października 2026 r. Materiał edukacyjny dotyczący klasyfikacji w UE. Przykład jest hipotetyczny; nie stanowi rozstrzygnięcia klasy konkretnego produktu.
Źródła i referencje
- 01
- 02
- 03
- 04
- 05
- 06
- 07
- 08
Materiał ma charakter informacyjny i nie zastępuje indywidualnej analizy regulacyjnej ani prawnej. Przed zastosowaniem należy uwzględnić aktualne brzmienie przepisów, właściwe wytyczne i specyfikę wyrobu.
Często zadawane pytania (FAQ)
Czy klasa I oznacza brak obowiązku oceny klinicznej?
Czy każdy wyrób wielokrotnego użytku to Ir?
Czy producent może wybrać niższą klasę po zmniejszeniu ryzyka?
Czy wszystkie aplikacje medyczne należą do klasy IIa?
Czy klasa z MDD zawsze pozostaje właściwa pod MDR?
Zespół NexiMed zajmujący się systemami zarządzania jakością i zgodnością regulacyjną u producentów wyrobów medycznych.
Zobacz także
 Zarządzanie jakością
Okresy przejściowe: jak wygląda przejście z MDD na MDR?
Wybrane wyroby zgodne z MDD mogą korzystać z warunkowych okresów przejściowych do końca 2027 albo 2028 r. Wyjaśniamy, kogo dotyczą te terminy i jakie działania powinno się podjąć już dziś.
 Zarządzanie jakością
Obowiązki producenta wyrobów medycznych: od projektu do nadzoru po sprzedaży
Producent odpowiada za zgodność wyrobu przez cały cykl jego życia. Wyjaśniamy obowiązki producenta wynikające z MDR, ich podział w organizacji oraz zasady dotyczące dokumentacji, incydentów i ciągłości dostaw.
 Zarządzanie jakością
Norma ISO 13485: jak standaryzacja wpływa na bezpieczeństwo wyrobów medycznych?
ISO 13485 porządkuje zarządzanie jakością w organizacjach uczestniczących w cyklu życia wyrobu medycznego. Jej wpływ na bezpieczeństwo wynika z kontroli procesów, kompetencji i zmian, które mogą oddziaływać na wyrób.
 Zarządzanie jakością
Co to jest MDR i jakie wymagania wprowadza dla producentów wyrobów medycznych?
MDR określa zasady wprowadzania wyrobów medycznych na rynek Unii Europejskiej i nadzoru nad nimi. Wyjaśniamy, czego wymaga od producenta oraz jak przekłada się na projektowanie, produkcję i pracę po rozpoczęciu sprzedaży.